上海交通大学学报(医学版), 2026, 46(10): 1355-1365 doi: 10.3969/j.issn.1674-8115.2026.10.005

论著 · 基础研究

法托他汀通过靶向SCAP/SREBP通路促进铁死亡及抑制ARID1A缺失型非小细胞肺癌

陈鑫鸿1, 张雪2, 刘婷2, 张淑敏3, 马雨鹏1, 来佳辉1, 章子晗1, 池永斌,2

1.上海理工大学附属公利医院医学技术学院,上海 200093

2.上海市浦东新区公利医院中心实验室,上海市卫生健康委员会炎症与慢性病人工智能管理重点实验室,上海 200135

3.宁夏医科大学基础医学院,银川 750004

Fatostatin targets SCAP/SREBP pathway to inhibit ARID1A-deficient non-small cell lung cancer by promoting ferroptosis

Chen Xinhong1, Zhang Xue2, Liu Ting2, Zhang Shumin3, Ma Yupeng1, Lai Jiahui1, Zhang Zihan1, Chi Yongbin,2

1.School of Gongli Hospital Medical Technology, University of Shanghai for Science and Technology, Shanghai 200093, China

2.Shanghai Health Commission Key Lab of Artificial Intelligence-Based Management of Inflammation and Chronic Diseases, Department of Central Laboratory, Gongli Hospital of Shanghai Pudong New Area, Shanghai 200135, China

3.Ningxia Medical University School of Basic Medical Sciences, Yinchuan, 750004, China

通讯作者: 池永斌,主任技师,博士;电子信箱:chiyb1@hotmail.com。

编委: 吴洋

收稿日期: 2026-01-29   接受日期: 2026-04-28   网络出版日期: 2026-10-28

基金资助: 上海市浦东新区科技创新项目.  PKJ2025Y-17
上海市浦东新区卫生健康委员会卫生科技研究基金.  PW2023A-19

Corresponding authors: Chi Yongbin, E-mail:chiyb1@hotmail.com.

Received: 2026-01-29   Accepted: 2026-04-28   Online: 2026-10-28

Fund supported: Shanghai Pudong New District Science and Technology Innovation Project.  PKJ2025Y-17
Research Grant for Health Science and Technology of the Pudong Health Bureau of Shanghai.  PW2023A-19

摘要

目的·分析富含AT相互作用域1A(AT-rich interaction domain 1A,ARID1A)缺失调控非小细胞肺癌(non-small cell lung cancer,NSCLC)脂质代谢重编程的分子机制,探讨甾醇调节元件结合蛋白激活蛋白(SCAP)/甾醇调节元件结合蛋白(SREBP)通路抑制剂法托他汀的靶向治疗潜力及作用模式。方法·采用CRISPR-Cas9技术构建ARID1A野生型(WT组)、敲除型(KO组)A549细胞系。结合转录组学与蛋白质组学联合分析筛选差异表达基因及核心通路,蛋白质印迹法验证热休克蛋白90B1(HSP90B1)、SREBP1/2等关键蛋白的表达水平,油红O染色观察细胞内脂质滴积累,胆固醇及甘油三酯定量试剂盒检测脂质合成能力,CCK-8法、划痕愈合实验及Transwell侵袭实验评估不同浓度法托他汀对2组细胞增殖、迁移及侵袭能力的影响,JC-1荧光探针检测线粒体膜电位变化,蛋白质印迹法检测铁死亡标志物ACSL4、GPX4及SLC7A11的表达。结果·蛋白质印迹法实验结果显示,与WT组比较,KO组细胞HSP90B1及SREBP1、SREBP2蛋白表达上调,INSIG1蛋白表达无明显变化。油红O染色及脂质定量分析结果显示,KO组细胞脂质滴积累、总胆固醇及甘油三酯含量均高于WT组(均P<0.05)。CCK-8实验结果显示,法托他汀呈浓度依赖性抑制2组细胞增殖,KO组细胞半数抑制浓度(IC50)低于WT组,差异有统计学意义(P<0.001)。划痕愈合及Transwell实验结果显示,经相同浓度法托他汀处理后,KO组细胞划痕闭合率及迁移、侵袭细胞数的下降幅度均大于WT组(均P<0.05)。JC-1染色结果显示,法托他汀处理后KO组细胞线粒体膜电位显著降低,而WT组无明显变化。蛋白质印迹法实验结果显示,KO组细胞ACSL4表达上调,GPX4及SLC7A11表达下调。结论·ARID1A/HSP90B1/SREBP轴是调控ARID1A缺失型NSCLC脂质代谢重编程的关键通路;法托他汀通过靶向该通路抑制脂质合成,并特异性诱导肿瘤细胞铁死亡,发挥选择性抗肿瘤效应。

关键词: 富含AT相互作用域1A(ARID1A) ; 甾醇调节元件结合蛋白(SREBP) ; 热休克蛋白90B1(HSP90B1) ; 法托他汀 ; 铁死亡 ; 非小细胞肺癌

Abstract

Objective ·To analyze the molecular mechanism by which AT-rich interaction domain 1A (ARID1A) deletion regulates lipid metabolism reprogramming in non-small cell lung cancer (NSCLC), and to explore the targeted therapeutic potential and mode of action of the SCAP/SREBP pathway inhibitor fatostatin. Methods ·ARID1A wild-type (WT) and knockout (KO) A549 cell lines were constructed using CRISPR-Cas9 technology. Transcriptomic and proteomic analyses were combined to screen for differentially expressed genes and core pathways, and Western blotting was performed to verify the expression of key proteins, including HSP90B1 and SREBP1/2. Oil Red O staining was used to observe intracellular lipid droplet accumulation, and cholesterol and triglyceride quantification kits were used to assess lipid synthesis capacity. CCK-8, scratch wound healing, and Transwell invasion assays were used to evaluate the effects of different concentrations of fatostatin on the proliferation, migration, and invasion of cells in the two groups. JC-1 fluorescent probe was used to detect changes in mitochondrial membrane potential, and Western blotting was used to detect the expression of ferroptosis markers, including ACSL4, GPX4, and SLC7A11. Results ·Western blotting showed that, compared with the WT group, the expression of HSP90B1, SREBP1, and SREBP2 proteins was upregulated in KO cells, whereas INSIG1 expression showed no significant change. Oil Red O staining and lipid quantification showed that lipid droplet accumulation and the levels of total cholesterol and triglycerides were higher in KO cells than in WT cells (all P<0.05). The CCK-8 assay showed that fatostatin inhibited the proliferation of cells in both groups in a concentration-dependent manner, and the half-maximal inhibitory concentration (IC50) in the KO group was significantly lower than that in the WT group (P<0.001). Scratch wound healing and Transwell assays showed that, after treatment with the same concentration of fatostatin, the reductions in wound closure rate and in the numbers of migrated and invaded cells were greater in the KO group than in the WT group(all P<0.05). JC-1 staining showed that fatostatin decreased the mitochondrial membrane potential in KO cells but had no significant effect in WT cells. Western blotting showed that ACSL4 expression was upregulated and GPX4 and SLC7A11 expression were downregulated in KO cells. Conclusion ·The ARID1A/HSP90B1/SREBP axis is a key pathway regulating lipid metabolism reprogramming in ARID1A-deficient NSCLC. Fatostatin exerts selective anti-tumor effects by targeting this pathway to inhibit lipid synthesis and specifically induce ferroptosis in tumor cells.

Keywords: AT-rich interaction domain 1A (ARID1A) ; sterol regulatory element-binding protein (SREBP) ; heat shock protein 90 beta family member 1 (HSP90B1) ; fatostatin ; ferroptosis ; non-small cell lung cancer

PDF (112898KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

陈鑫鸿, 张雪, 刘婷, 张淑敏, 马雨鹏, 来佳辉, 章子晗, 池永斌. 法托他汀通过靶向SCAP/SREBP通路促进铁死亡及抑制ARID1A缺失型非小细胞肺癌. 上海交通大学学报(医学版)[J], 2026, 46(10): 1355-1365 doi:10.3969/j.issn.1674-8115.2026.10.005

Chen Xinhong, Zhang Xue, Liu Ting, Zhang Shumin, Ma Yupeng, Lai Jiahui, Zhang Zihan, Chi Yongbin. Fatostatin targets SCAP/SREBP pathway to inhibit ARID1A-deficient non-small cell lung cancer by promoting ferroptosis. Journal of Shanghai Jiao Tong University (Medical Science)[J], 2026, 46(10): 1355-1365 doi:10.3969/j.issn.1674-8115.2026.10.005

非小细胞肺癌(non-small cell lung cancer,NSCLC)是全球最常见且致命的恶性肿瘤之一,占肺癌病例的85%以上[1]。2022年全球新增肺癌病例约250万例,死亡近180万例,总体5年生存率仅26.4%[2]。晚期诊断[3-4]、对化疗和放疗的耐药性[4-5]以及显著的分子异质性导致NSCLC患者死亡率较高[6],有必要针对特定分子亚群实施精准干预[7]。

代谢重编程是肿瘤细胞的核心特征之一。通过重构营养摄取与生物合成网络,肿瘤细胞可在缺氧、营养匮乏等恶劣微环境中维持快速增殖、膜生物合成及氧化还原平衡[8]。SCAP/SREBP1/2 信号轴是调控脂质从头合成与胆固醇生物合成的关键通路。甾醇调节元件结合蛋白激活蛋白(SCAP)作为内质网驻留蛋白,在胆固醇耗竭状态下介导甾醇调节元件结合蛋白1/2(sterol regulatory element-binding protein1/2,SREBP1/2)转运至高尔基体激活,进而启动脂肪酸合成酶(FASN)、硬脂酰辅酶A去饱和酶1(SCD1)、3-羟基-3-甲基戊二酰辅酶A还原酶(HMGCR)等下游脂质生成基因的转录[9-10]。SCAP在多种实体瘤中高表达,与肿瘤增殖、侵袭及治疗耐药密切相关[11],但其在NSCLC中与表观遗传调控因子的相互作用机制尚未明确。

富含AT相互作用域1A(AT-rich interaction domain 1A,ARID1A)是SWI/SNF染色质重塑复合体的核心亚基,通过调节染色质可及性维持表观遗传稳态[12]。ARID1A在多种肿瘤中频繁失活,与肿瘤恶性程度和不良预后密切相关。子宫内膜癌中ARID1A突变率为30%⁓50%(子宫内膜样亚型最高),常与DNA聚合酶ε(POLE)超突变和错配修复缺陷(dMMR)共存,伴随高肿瘤突变负荷和增强的免疫浸润,患者可能从免疫治疗中获益;但ARID1A突变亦与肿瘤分化较差和复发风险增大相关[13];卵巢透明细胞癌和子宫内膜样癌中ARID1A突变率达40%⁓60%,常与磷脂酰肌醇-3激酶(PI3K)通路基因(如PIK3CA)共突变,促进代谢重编程和氧化应激适应,导致治疗耐药[14]。10%⁓20%的胃癌患者存在ARID1A缺失,富集于EB病毒阳性或高微卫星不稳定性(MSI-H)亚型,与免疫通路激活和新抗原负荷升高相关[15]。肝细胞癌中,ARID1A突变率为10%⁓15%,导致染色质开放、脂质代谢和氧化还原失衡[16];胆道、胰腺和尿路上皮癌中也存在5%⁓20%的ARID1A改变,与DNA损伤修复缺陷、增强子失调、MYC/β-连环蛋白激活及代谢依赖相关[17]。功能上,ARID1A缺失解除SWI/SNF介导的增强子调控,激活磷脂酰肌醇3-激酶/蛋白激酶B(PI3K/AKT)、MYC和Wnt/β-连环蛋白致癌信号,干扰脂肪酸/胆固醇合成、谷氨酰胺代谢及谷胱甘肽-谷胱甘肽过氧化物酶4(GPX4)轴,影响增殖、侵袭、免疫逃逸和治疗反应[18]。在NSCLC中,ARID1A突变率为5%⁓10%,与侵袭性表型、不良预后相关,并与表皮生长因子受体(EGFR)、KRAS和Wnt/β-连环蛋白通路协同作用[19]。然而,ARID1A缺失如何特异性调控NSCLC脂质代谢重编程,进而导致可靶向的代谢脆弱性,仍需深入探索。

铁死亡是脂质过氧化介导的非凋亡性细胞死亡,受脂酰辅酶A合成酶4(ACSL4)和GPX4的调控[20]。增强的脂肪生成会增加多不饱和脂肪酸(PUFA)的含量,从而使细胞对铁死亡更加敏感。

法托他汀是靶向SCAP/SREBP1/2通路的选择性小分子拮抗剂,通过结合SCAP阻止其介导的SREBP1/2向高尔基体转运,抑制SREBP1/2激活,从而抑制脂质与胆固醇生成基因表达[21]。该药物可改变肿瘤细胞脂质组成及氧化还原代谢,影响铁死亡敏感性相关通路[22-23]。

本研究旨在阐明ARID1A缺失调控NSCLC脂质代谢重编程的分子机制,并探讨SCAP/SREBP通路抑制剂法托他汀对ARID1A缺失型NSCLC的靶向治疗潜力及作用模式。

1 材料与方法

1.1 细胞系培养

通过CRISPR-Cas9基因编辑建立同源ARID1A野生型(WT组)和敲除型(KO组)A549 NSCLC细胞系,经蛋白免疫印迹实验验证ARID1A敲除成功。细胞培养于添加10%胎牛血清(Gibco,货号A5256701)和1%青霉素-链霉素(Gibco)的F12K 培养基(Gibco,货号21127022)中,置于37 ℃、5% CO2的湿润培养箱中。采用MycoAlertTM支原体检测试剂盒(Lonza)常规检测,实验前确认无支原体污染。法托他汀(MedChemExpress,货号HY-14452)以10 mmol/L浓度溶于二甲基亚砜(DMSO)中制备储备液,使用前稀释至指定工作浓度。去铁胺(deferoxamine,DFO)(MedChemExpress,货号HY-B1625)溶于无菌磷酸盐缓冲液(PBS)中。根据实验设计,细胞经法托他汀或DFO处理24 h,对照组加入等量DMSO(终浓度<0.1%,V/V)。热休克蛋白90(heat shock protein 90,HSP90)抑制剂17-AAG(MedChemExpress,货号HY-10211)以DMSO配制为10 mmol/L储备液,-20 ℃分装避光保存,临用前以完全培养基稀释至1 μmol/L工作浓度(DMSO终浓度<0.1%);KO组细胞经17-AAG处理24 h后进行油红O染色、脂质定量及蛋白免疫印迹检测。

1.2 转录组测序

使用Invitrogen公司的TRIzol试剂(货号15596-018)从培养细胞中提取总RNA。通过安捷伦2100生物分析仪对RNA的质量和完整性进行评估,使用RNA完整性分数(RIN)大于8的样本进行文库构建。在Illumina NovaSeq 6000平台上进行测序,以生成150个碱基对的双端读取。使用Trim Galore对原始读取进行修剪,以去除接头和低质量碱基,并将高质量读取与人类参考基因组(hg38)进行HISAT2(v2.2.1)比对。使用DESeq2确定差异表达基因(differentially expressed genes,DEGs),阈值为|log2FC|>0.5且调整后的P值<0.05。使用R语言(v4.3.2)中的clusterProfiler包对基因本体(Gene Ontology,GO)和京都基因与基因组百科全书(Kyoto Encyclopedia of Genes and Genomes,KEGG)通路进行功能富集分析(FDR<0.05)。

1.3 蛋白质组学测序

蛋白质组学分析中,将细胞蛋白在冰上使用含蛋白酶抑制剂混合物(Roche)的RIPA缓冲液(Beyotime,货号P0013B)提取细胞蛋白,通过BCA法(Pierce)定量蛋白浓度。取50 μg蛋白进行还原、烷基化处理,并经测序级胰蛋白酶过夜酶解。肽段通过EASYnLC 1200系统耦合Orbitrap Exploris 480质谱仪(Thermo Fisher Scientific)进行分析。原始质谱数据通过Proteome Discoverer v2.4软件比对UniProt人类数据库进行处理。差异表达蛋白定义为|log₂FC|>0.5且P<0.05。

1.4 蛋白免疫印迹实验

使用添加磷酸酶和蛋白酶抑制剂(Roche)的RIPA缓冲液制备全细胞裂解液,经SDS-PAGE分离后转移至聚偏氟乙烯膜(Millipore,货号IPFL00005)。膜用5%脱脂牛奶TBST封闭后,4 ℃过夜孵育一抗:ARID1A(Cell Signaling,货号 ab12354)、HSP90B1(Immunoway,货号YM8507)、SREBP1(Abmart,货号PS16528)、SREBP2 (Abmart,货号TD7601)、INSIG1(Abmart,货号TD12412)、ACSL4(ABclonal,货号A20414)、GPX4(ABclonal,货号A11243)和β-肌动蛋白(CST,货号4970)。孵育辣根过氧化物酶偶联二抗后,使用增强化学发光(Abbkine,货号BMU102)检测信号,通过ImageQuant LAS 4000进行可视化。

1.5 油红O染色观察细胞内脂质积累

细胞用4%多聚甲醛室温固定30 min,加入新鲜制备的0.5%油红O染液(Solarbio,货号G1262)染色30 min,85%丙二醇分化,苏木精复染细胞核。使用Leica DMI8显微镜(×10)采集图像,通过ImageJ软件,基于红色染色区域占总细胞区域的比例量化脂质积累。

1.6 总胆固醇和甘油三酯检测

将1×10⁶个A549细胞接种于6孔板,培养24 h后,加入法托他汀处理24 h。使用RIPA裂解液提取蛋白。样品经超声破碎、匀浆后,4 ℃下1 500×g离心15 min。收集上清液,采用检测试剂盒(南京建成生物工程研究所)分析总胆固醇(total cholesterol,TCHO)和甘油三酯 (triglyceride,TG)含量。

1.7 细胞增殖、迁移及侵袭能力检测

1.7.1 细胞活力检测

将细胞以5×10³个/孔密度接种于96孔板,药物处理24 h后,采用CCK-8试剂盒 (Beyotime,货号C0037)检测细胞活力。通过酶标仪测定450 nm处吸光度,使用GraphPad Prism 8.0软件通过非线性回归分析计算半数抑制浓度(IC50)。

1.7.2 划痕愈合实验

用无菌200 μL移液管尖端在融合的单层细胞上划痕,PBS洗涤去除脱落细胞,分别在0、24 h于倒置显微镜下观察细胞迁移情况,计算迁移率。

1.7.3 Transwell实验

使用 8 μm孔径的滤片 (Corning,货号3422)进行实验。先在培养皿中预涂Matrigel(BD Biosciences);孵育后,对迁移至膜下侧的细胞进行固定处理,用0.1%结晶紫染色;每个样本随机选取5个独立视野(×10)进行细胞计数。

1.8 线粒体膜电位检测

将细胞接种于培养板中,待细胞贴壁并达到预设处理时间后吸弃旧培养基,加入含JC-1探针(Beyotime Biotechnology,货号C2006)的新鲜培养基,探针终浓度为5 μmol/L,置于37 ℃、5% CO2细胞培养箱中避光孵育20 min。孵育结束后,吸弃含探针的培养基,用预热至37 ℃的PBS轻柔洗涤细胞2⁓3次,去除未结合的游离探针。采用流式细胞仪或激光共聚焦显微镜检测细胞荧光信号,其中JC-1在高线粒体膜电位状态下形成聚合物,发射红色荧光(激发波长约585 nm,发射波长约590 nm);在低线粒体膜电位状态下以单体形式存在,发射绿色荧光(激发波长约485 nm,发射波长约535 nm)。通过FlowJo软件或图像分析软件计算各组细胞的红/绿荧光强度比值,比值降低提示线粒体膜电位去极化。

1.9 统计学分析

所有实验至少独立重复3次,采用GraphPad Prism 8.0软件进行统计学分析。2组比较中,数据符合正态分布和方差齐性时采用双尾非配对t检验,否则采用Wilcoxon秩和检验;多组比较中,正态分布数据采用单因素方差分析(ANOVA)结合Tukey事后检验,非正态分布数据采用Kruskal-Wallis检验。P<0.05表示差异具有统计学意义。

2 结果

2.1 ARID1A 缺失对NSCLC细胞脂质和胆固醇合成的影响

蛋白免疫印迹实验结果显示,KO组细胞中ARID1A蛋白水平显著低于WT组(图1A、B),确保基因扰动的有效性与可靠性。

图1
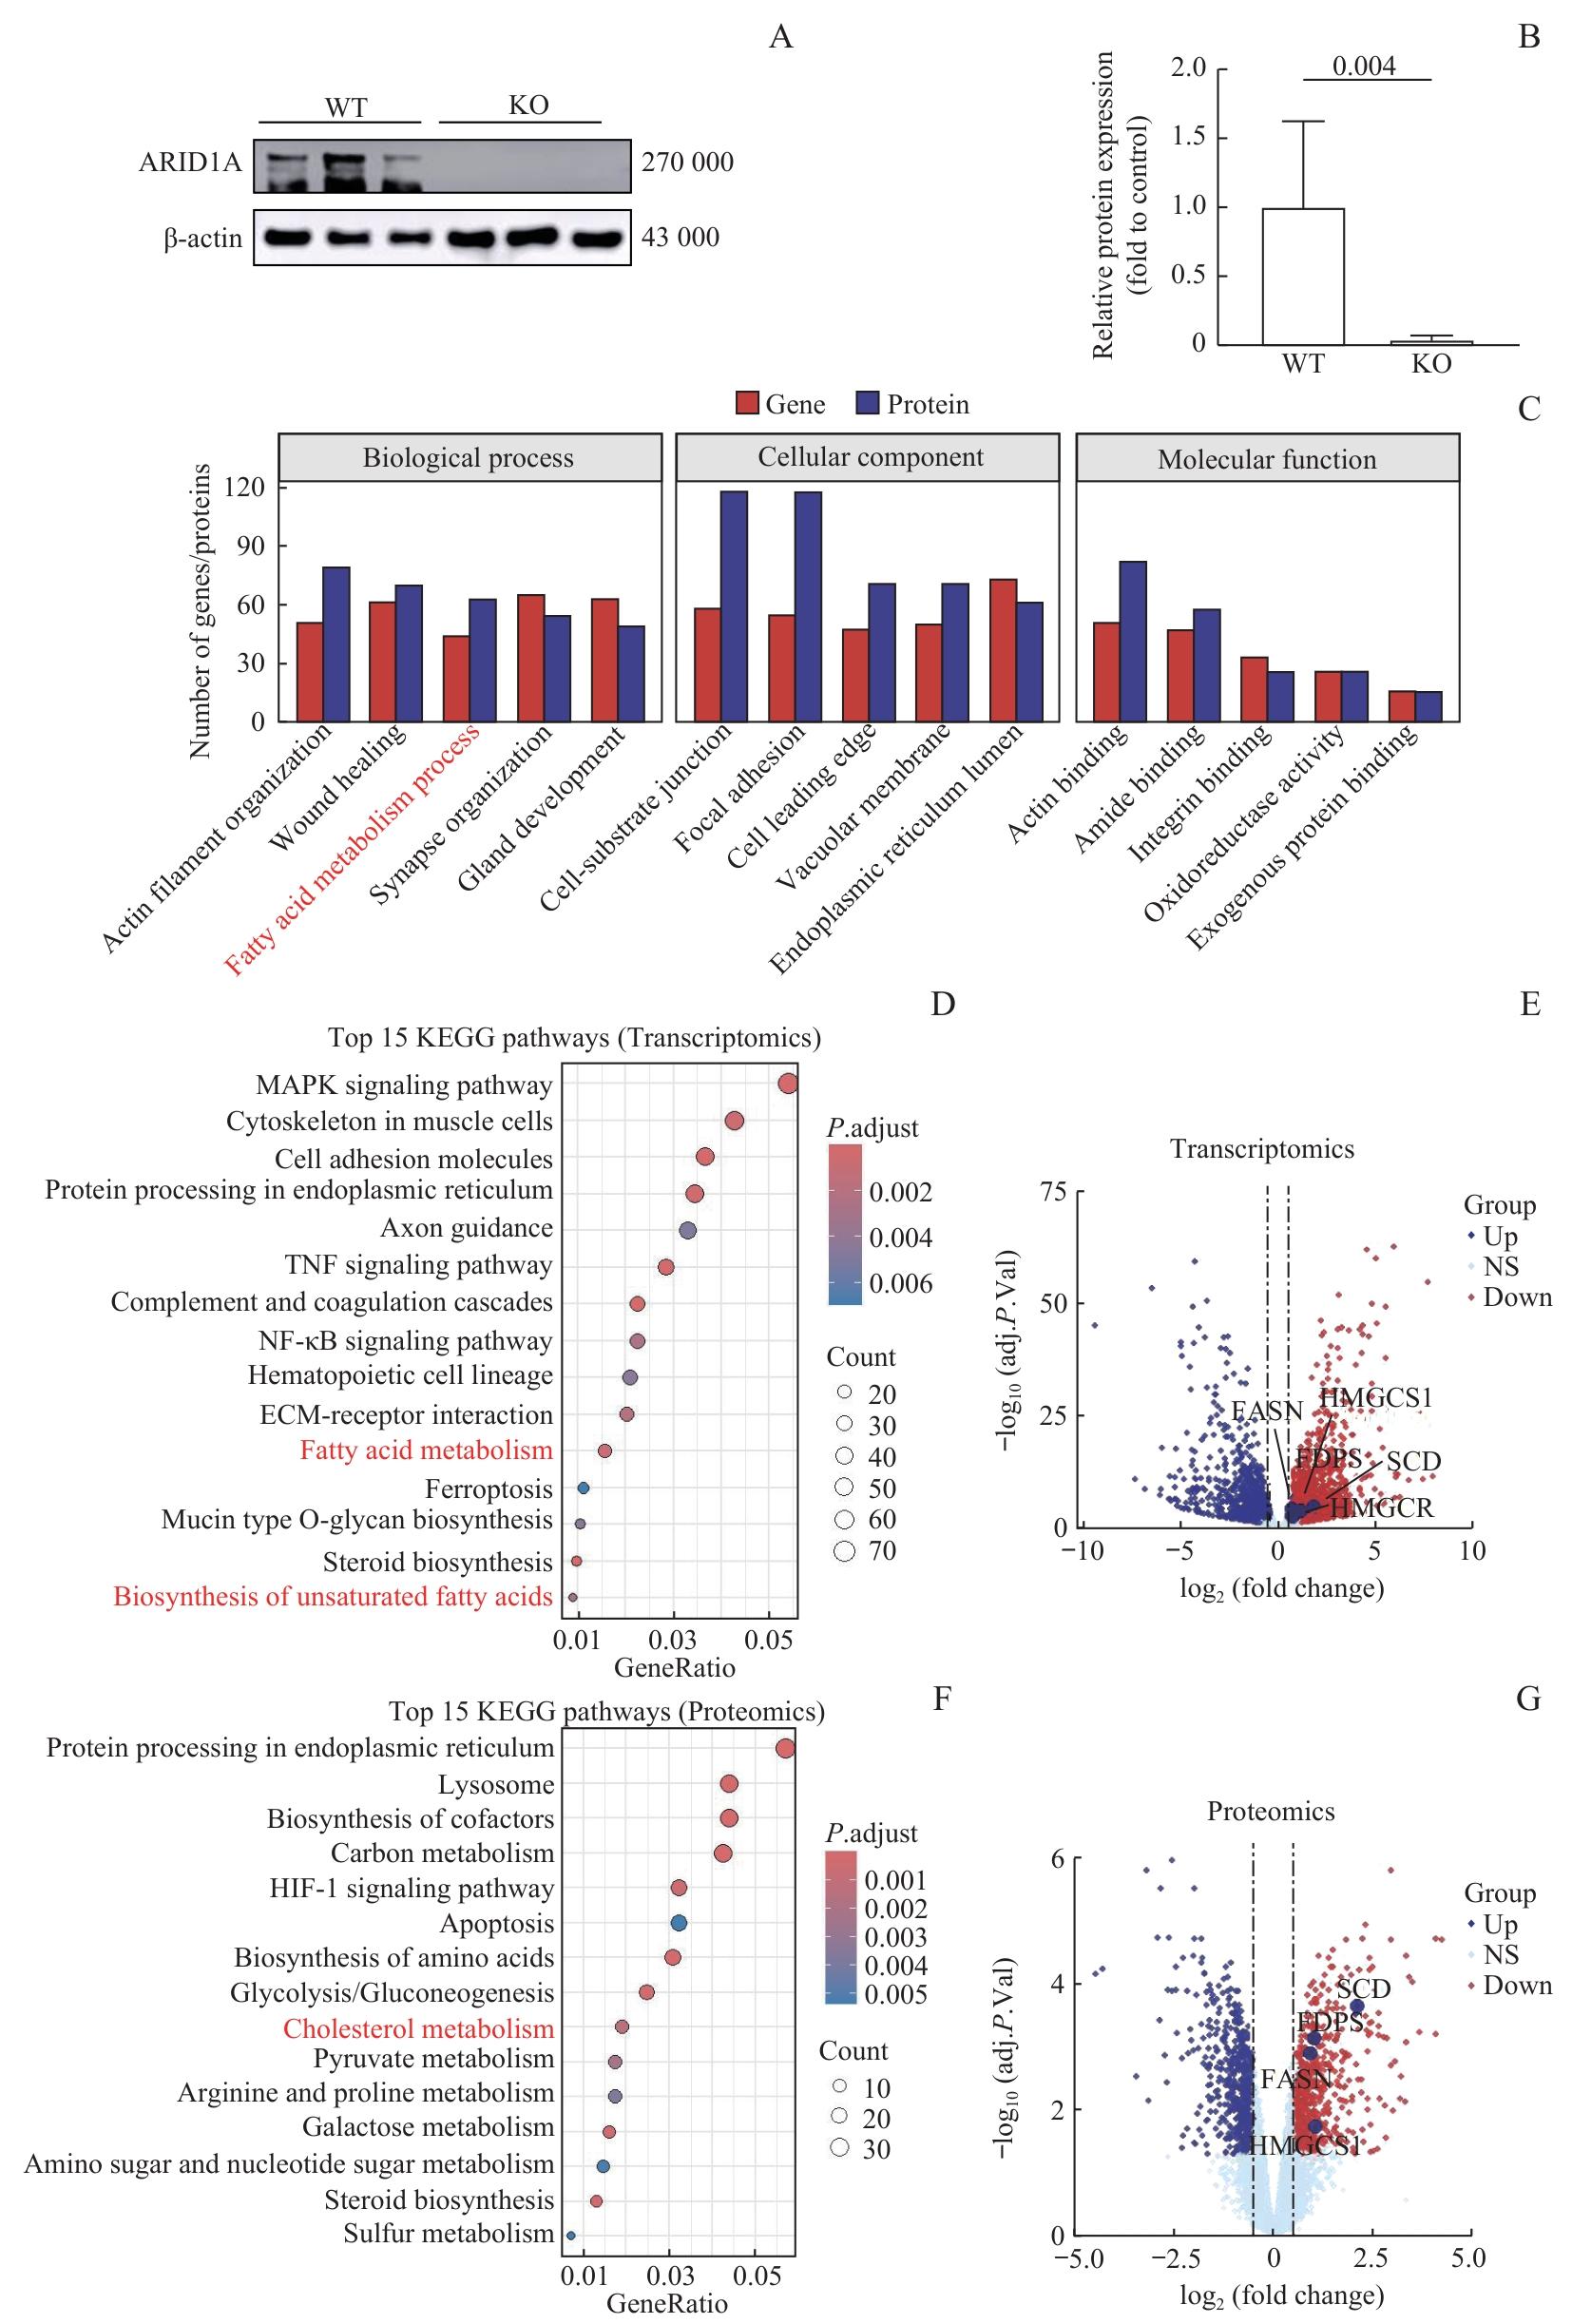
图1   ARID1A缺失对NSCLC 细胞脂质和胆固醇合成的影响

Note: A. Efficient knockout of ARID1A protein in A549 cells confirmed by Western blotting. B.Quantification of ARID1A protein expression in the KO group and WT group. C. GO enrichment analysis for the joint functional annotation of transcriptomic and proteomic data. D. KEGG pathway enrichment analysis of DEGs identified in the transcriptomic dataset. E.Volcano plot depicting differential gene expression between the WT group and KO group. F. KEGG pathway enrichment analysis of differentially expressed proteins identified in the proteomic dataset. G. Volcano plot depicting differential protein expression between the WT group and KO group.

Fig 1   Effect of ARID1A loss on lipid and cholesterol synthesis in NSCLC cells


转录组与蛋白质组富集谱高度一致,均显示脂质、胆固醇相关功能项显著富集,涉及膜组织、脂质结合及氧化还原酶活性等过程(图1C),证实ARID1A缺失对脂质代谢的显著调控作用。KEGG通路富集分析结果显示,脂肪酸代谢、不饱和脂肪酸合成及类固醇/胆固醇合成通路显著富集(图1D);转录组火山图突显HMGCR、HMGCS1等脂质及胆固醇合成关键酶表达显著上调(图1E),提示通路转录激活。蛋白质组KEGG分析进一步验证该结果,胆固醇代谢通路显著富集(图1F),火山图显示上述关键酶蛋白丰度增加(图1G)。

2.2 HSP90B1与SREBP1/2的相互作用

基因集富集分析(GSEA)结果显示,胆固醇稳态及脂肪酸代谢通路显著富集(图2A),提示ARID1A缺失可激活脂质合成相关程序。

图2
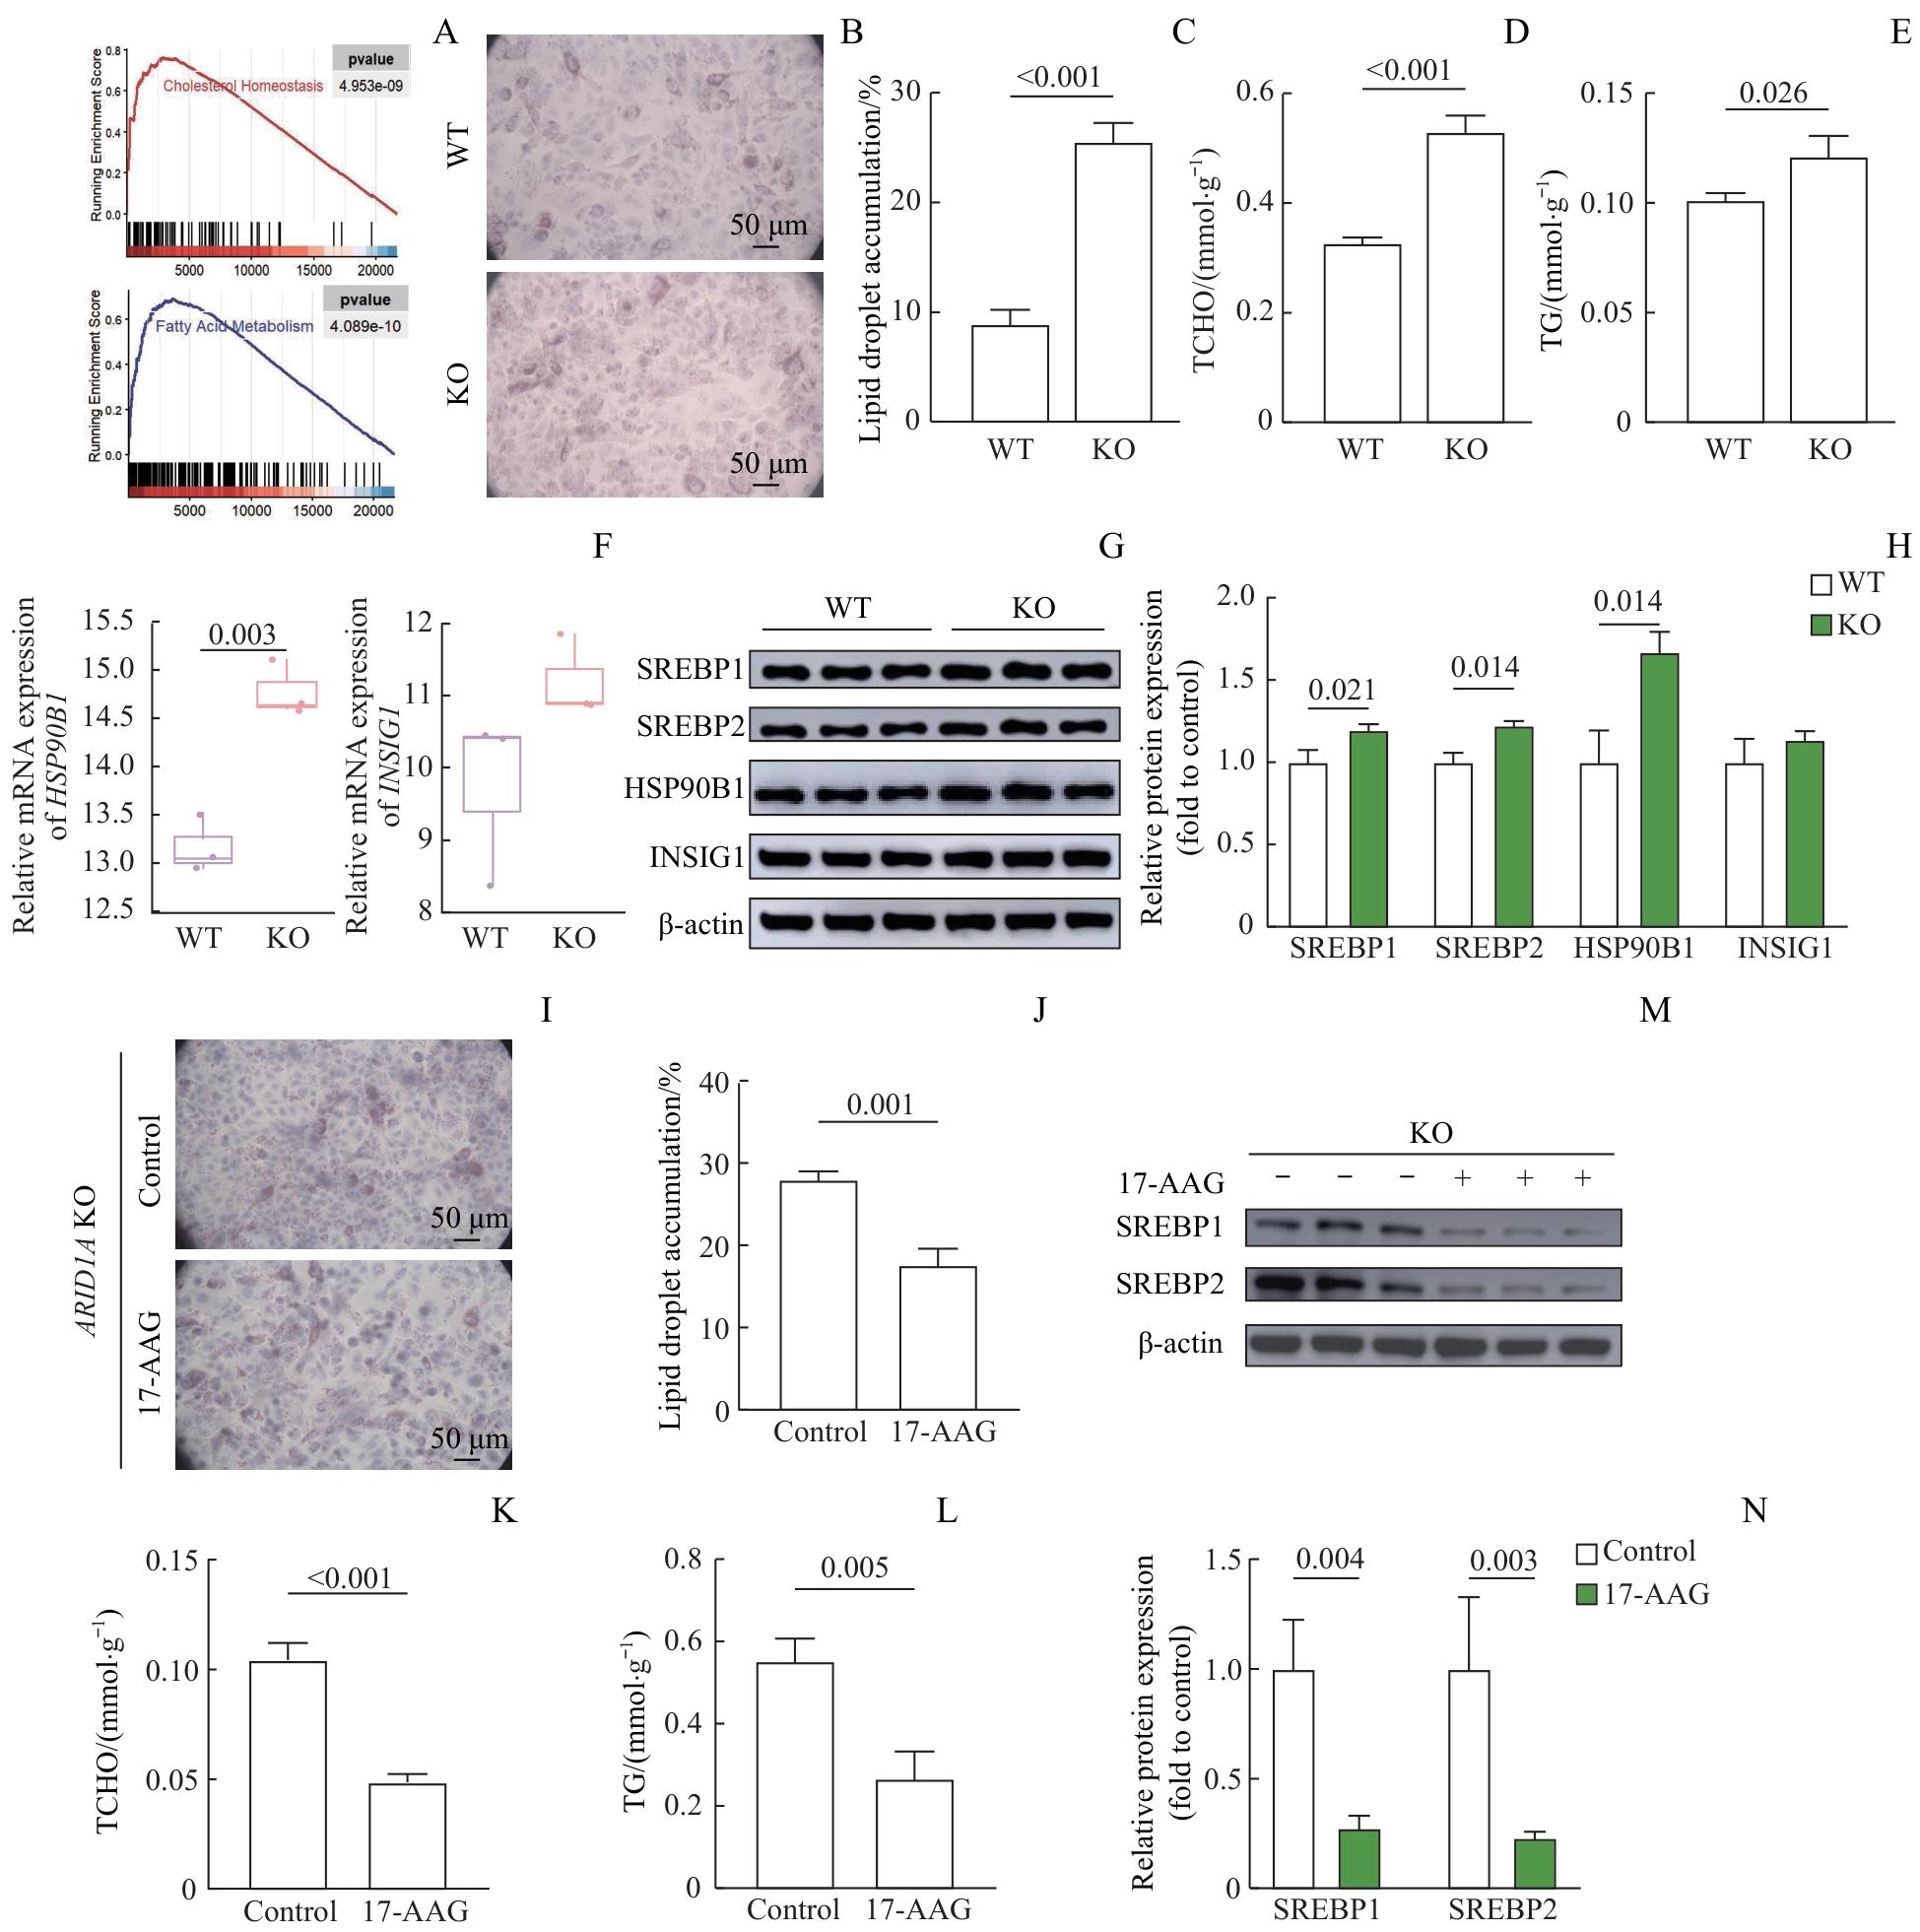
图2   ARID1A缺失对NSCLC细胞脂质、胆固醇合成及HSP90B1表达的影响

Note: A. GSEA of the cholesterol homeostasis and fatty acid metabolism pathways. B/C. Neutral lipid droplet accumulation by Oil Red O staining (B) and quantification (C) in the WT and KO groups. D. Comparison of TCHO levels between the WT and KO groups. E. Comparison of TG levels between the WT and KO groups. F. Box plots of the HSP90B1 and INSIG1 mRNA levels from transcriptome sequencing data. G. Western blotting analysis of SREBP1, SREBP2, HSP90B1, and INSIG1 expression in the WT and KO groups. H. Densitometric quantification of SREBP1, SREBP2, and HSP90B1 protein levels. I/J. Lipid droplet accumulation in ARID1A-KO cells after 17-AAG treatment by Oil Red O staining (I) and quantification (J). K/L. TCHO (K) and TG (L) levels in ARID1A-KO cells after 17-AAG treatment. M/N. Western blotting analysis of SREBP1/2 expression in ARID1A-KO cells after 17-AAG treatment (M) and densitometric quantification (N).

Fig 2   Effects of ARID1Aloss on lipid and cholesterol synthesis and HSP90B1 expression in NSCLC cells


油红O染色结果显示,KO组细胞内脂滴积累量显著高于WT组(图2B、C)。KO组细胞TCHO及TG含量均明显增加(图2D、E),提示ARID1A缺失可诱导中性脂质富集表型。

转录组及蛋白免疫印迹实验结果显示(图2F⁓H):与WT组比较,KO组细胞HSP90B1及SREBP1、SREBP2蛋白表达上调;WT组与KO组细胞INSIG1的mRNA及蛋白水平均无显著差异,证实SREBP激活不依赖INSIG1调控;ARID1A缺失后,HSP90B1显著上调。

采用HSP90抑制剂17-AAG处理KO组细胞后,油红O染色显示脂滴积累显著减少(图2I、J),TG及TCHO含量明显降低(图2K、L)。蛋白免疫印迹实验证实,17-AAG可下调SREBP1/2蛋白水平(图2M、N)。

2.3 ARID1A缺失细胞对法托他汀的敏感性

KO组细胞的法托他汀IC50值为14.01 μmol/L(95% CI 12.44⁓15.73 μmol/L),显著低于WT组的IC50值22.53 μmol/L(95% CI 20.48⁓25.16 μmol/L),差异具有统计学意义(P<0.001),提示ARID1A缺失的NSCLC细胞对该通路抑制更敏感(图3A)。

图3
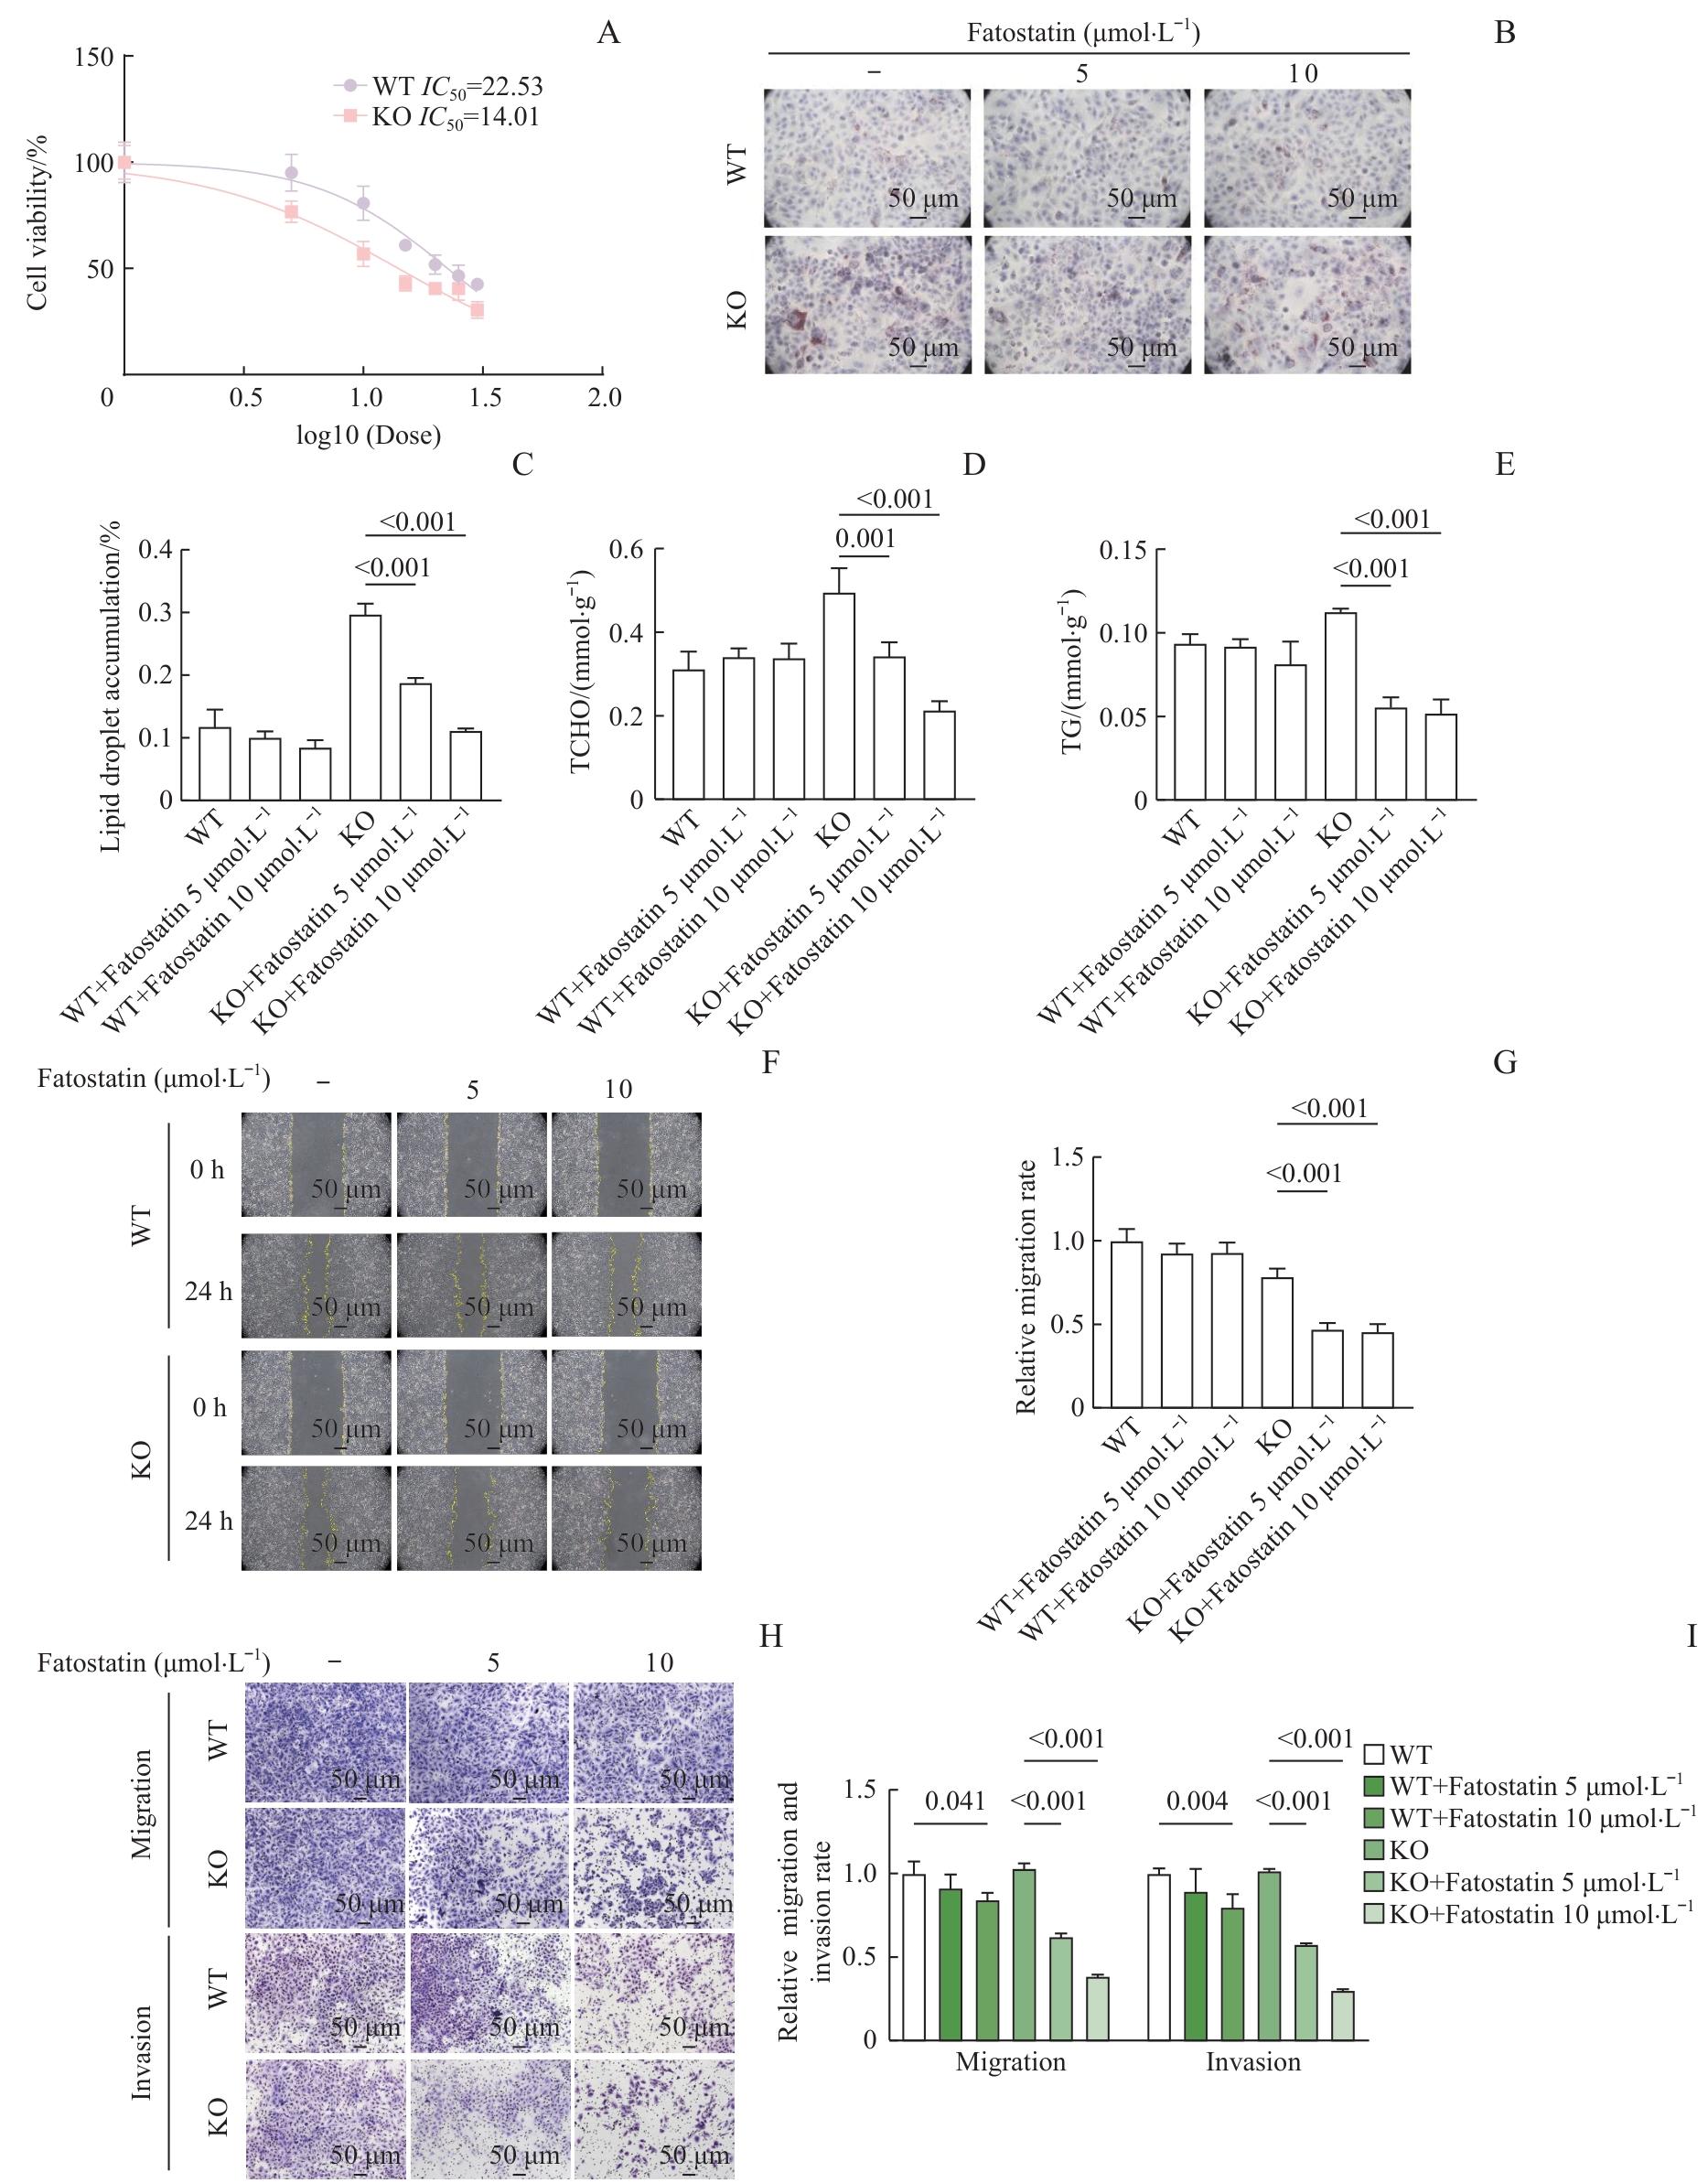
图3   ARID1A缺失的NSCLC细胞对法托他汀敏感性的变化

Note: A. Dose-response curves of fatostatin in WT and ARID1A-KO A549 cells. B/C. Neutral lipid droplets in the WT and KO groups after fatostatin treatment (5 or 10 μmol·L-1, 24 h) by Oil Red O staining (B) and quantification of Oil Red O-positive area (C). D. TCHO levels after 24 h of fatostatin treatment.E. TG levels after 24 h of fatostatin treatment.F. Scratch wound healing assay of WT and ARID1A-KO cells treated with DMSO or fatostatin (5 or 10 μmol·L-1) for 24 h. G.Quantification of wound closure rate. H. Transwell migration and invasion assays after 24 h of fatostatin treatment. I. Quantification of migrated and invaded cells.

Fig 3   Changes in the sensitivity of ARID1A-deficient NSCLC cells to fatostatin


油红O染色结果显示,与WT组比较,法托他汀呈浓度依赖性减少KO组细胞脂滴积累,差异有统计学意义(P<0.05)(图3B、C);同时,法托他汀可降低KO组细胞TCHO及TG水平(图3D、E)。

划痕愈合实验结果(图3F、G)显示,法托他汀处理后KO组细胞划痕闭合率低于WT组(P<0.05);Transwell实验结果(图3H、I)显示,KO组细胞迁移及侵袭细胞数低于WT组,差异均具有统计学意义(均P<0.05)。

2.4 法托他汀对ARID1A缺失型NSCLC细胞铁死亡的诱导作用

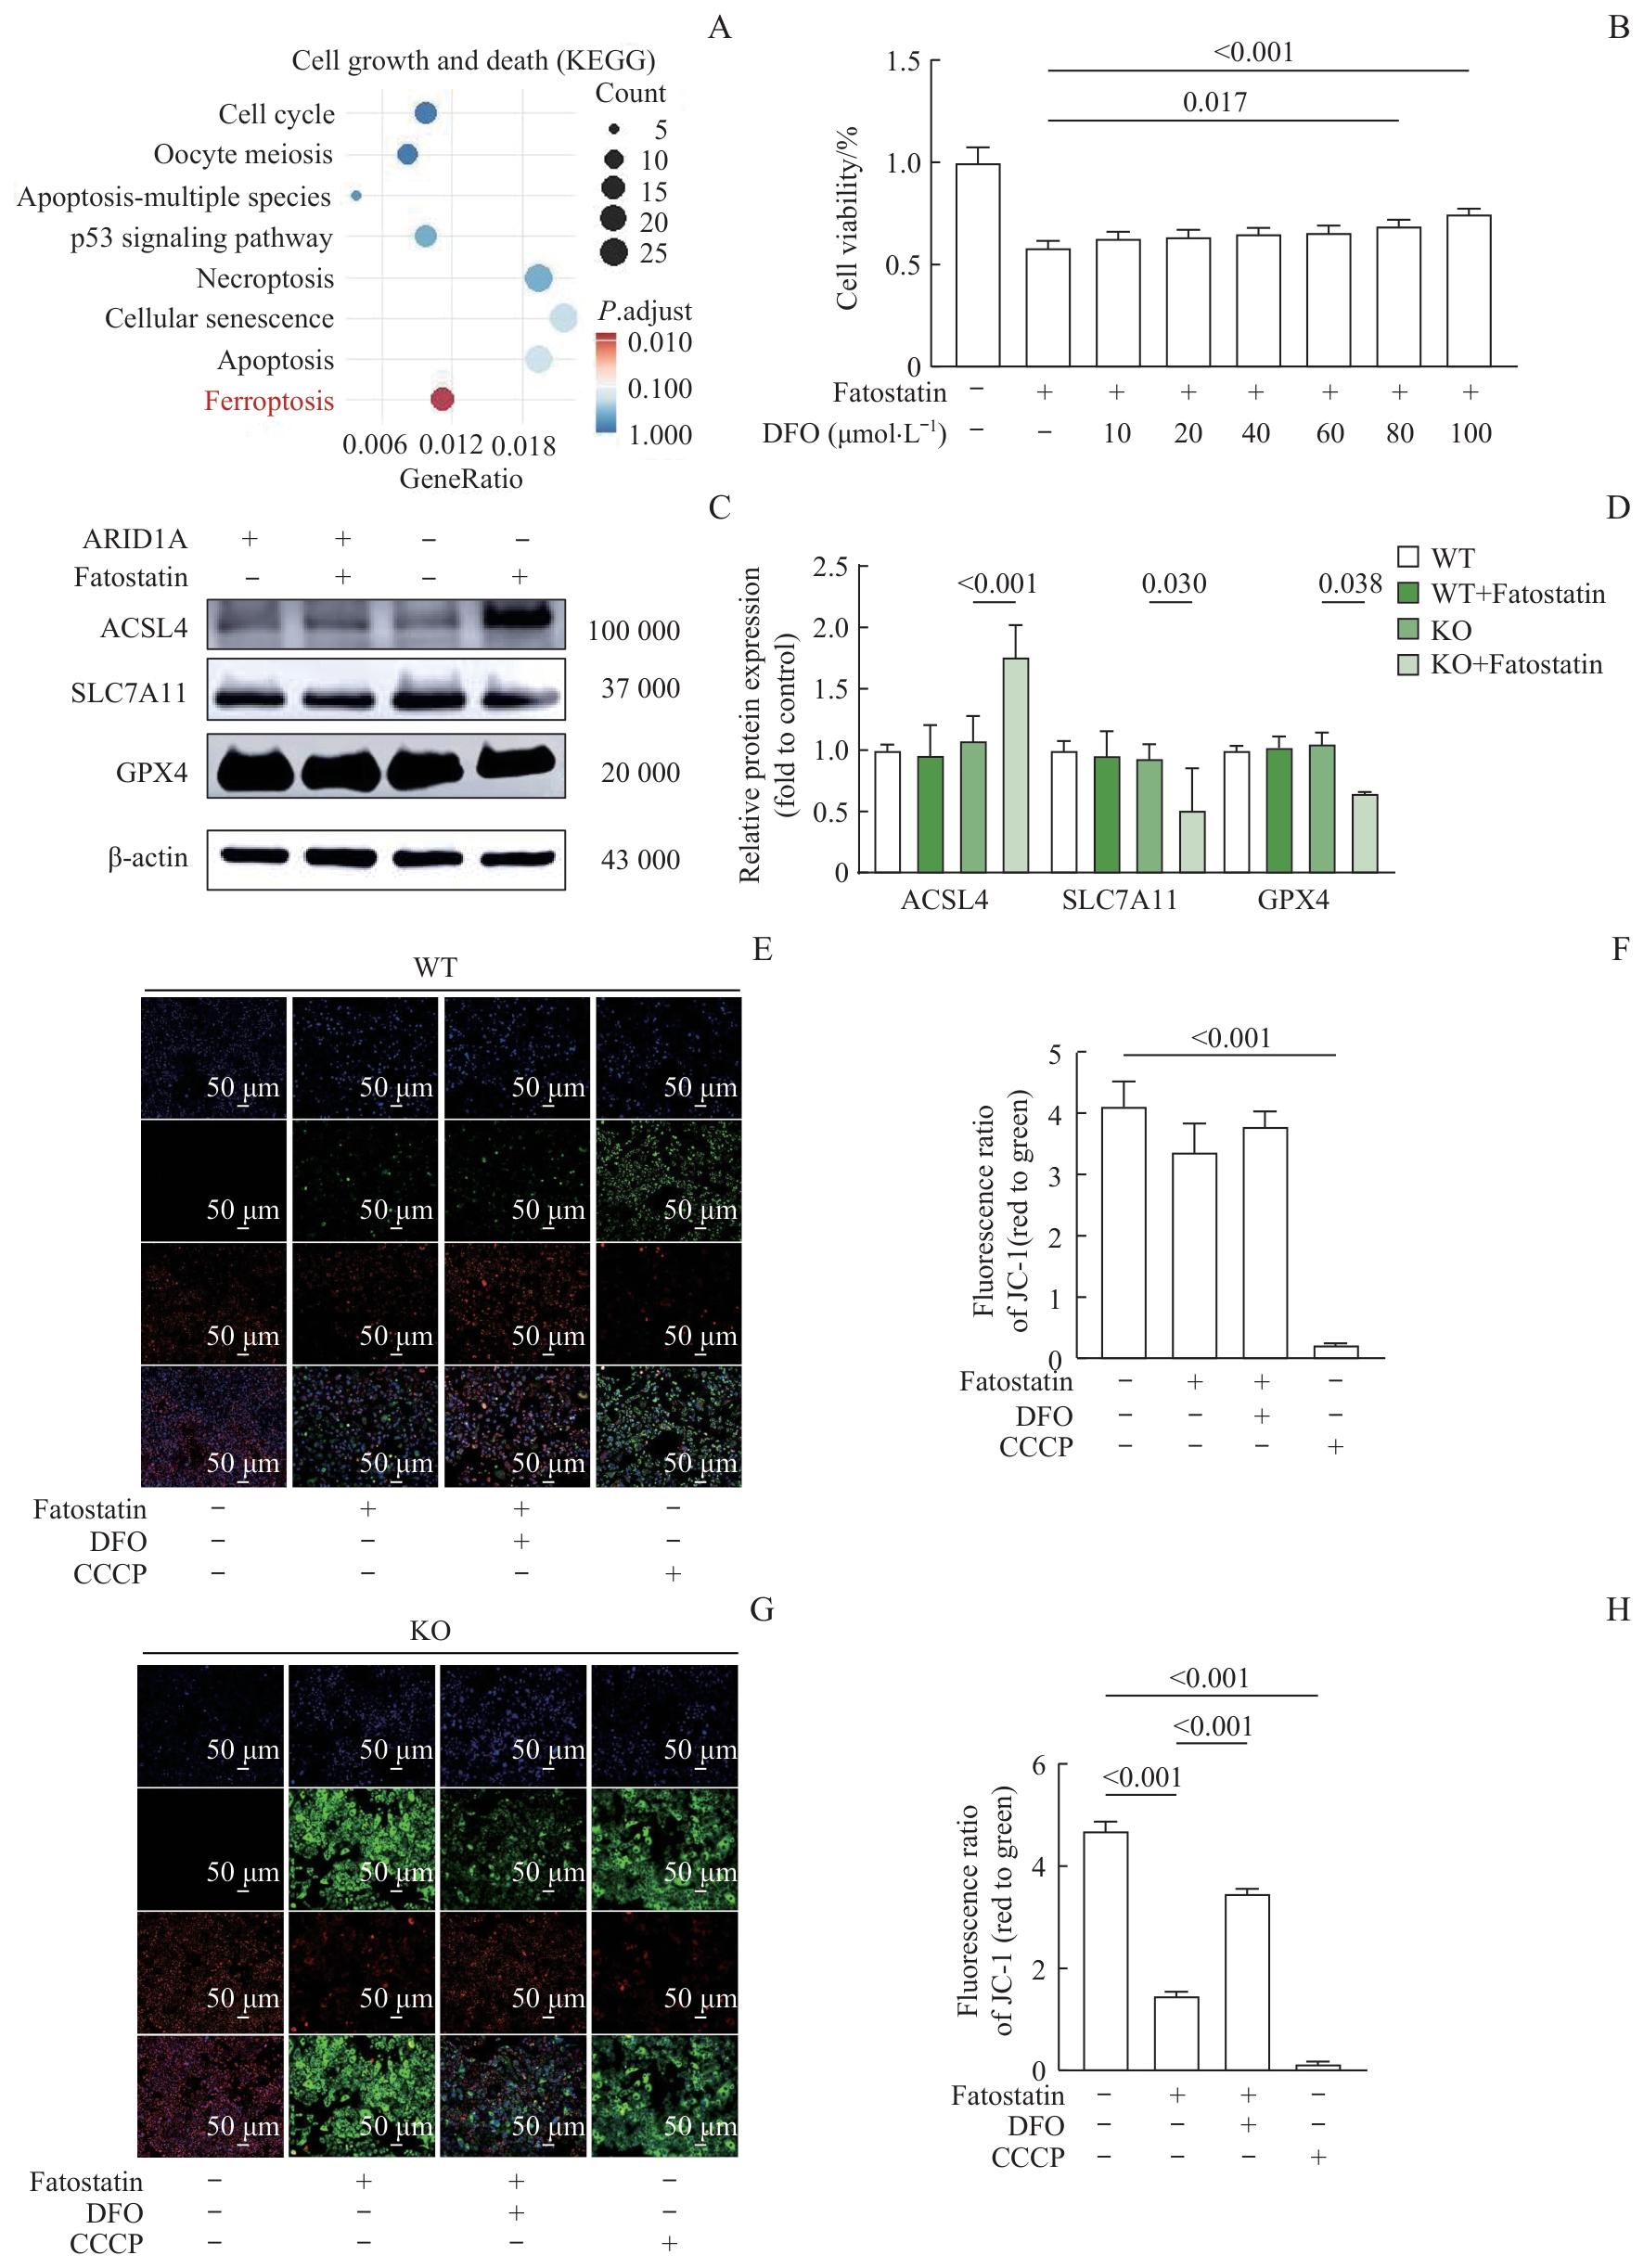
转录组分析结果显示,ARID1A缺失背景下铁死亡相关通路显著富集(图4A)。与这一观察结果一致,铁死亡抑制剂DFO处理ARID1A敲除细胞,可部分挽救法托他汀诱导的细胞毒性(图4B),提示SREBP通路抑制介导的细胞死亡部分依赖铁死亡机制。蛋白免疫印迹实验结果显示,法托他汀显著上调KO组细胞中ACSL4表达,同时下调GPX4及SLC7A11水平(图4C、D)。

图4

图4   法托他汀对 ARID1A 敲除NSCLC细胞铁死亡的诱导作用

Note: A. KEGG enrichment map of cell growth- and death-related pathways between ARID1A-KO and WT A549 cells. B. Viability of ARID1A-KO cells treated with fatostatin (10 μmol·L-1, 24 h) with or without deferoxamine (DFO, 100 μmol·L-1, 2 h) pretreatment. C/D. Western blotting analysis of ferroptosis markers after fatostatin treatment (10 μmol·L-1, 24 h) (C) and densitometric quantification (D). E/F. Representative JC-1 staining images (E) and red/green fluorescence intensity ratios (F) of mitochondrial membrane potential in A549 WT cells after fatostatin treatment. G/H. Representative JC-1 staining images (G) and red/green fluorescence intensity ratios (H) in ARID1A-KO A549 cells after fatostatin treatment. CCCP—carbonyl cyanide m-chlorophenylhydrazone.

Fig 4   Fatostatin-induced ferroptosis in ARID1A-knockout NSCLC cells


JC-1染色结果显示:法托他汀对WT组细胞线粒体膜电位无显著影响,而使KO组细胞线粒体膜电位显著降低,联合DFO处理可部分逆转该下调效应(图4E⁓H),进一步佐证氧化应激介导的铁死亡发生。

3 讨论

本研究分析NSCLC中一条此前未被识别的表观遗传代谢调控通路,发现染色质重塑因子ARID1A缺失后,可通过HSP90B1介导的SREBP1/2非经典激活(不依赖INSIG1调控),增强脂质及胆固醇生物合成。功能上,该代谢重编程使肿瘤细胞对SCAP/SREBP1/2轴产生治疗可靶向的依赖性,而SCAP抑制剂法托他汀可有效利用这一代谢依赖性,选择性诱导ARID1A缺失型细胞发生铁死亡。本研究发现:ARID1A缺失在INSIG1水平无显著变化的情况下,通过HSP90B1驱动的SREBP1/2激活,促进脂质从头合成及胆固醇生成;ARID1A缺失型NSCLC细胞对SCAP抑制剂法托他汀的敏感性显著升高;法托他汀可诱导以线粒体功能障碍及SLC7A11、ACSL4、GPX4表达调控为特征的铁死亡型细胞死亡。

ARID1A通常被认为是通过SWI/SNF复合体调控染色质可及性的肿瘤抑制因子。尽管研究[24]发现ARID1A缺失与糖酵解失调和谷氨酰胺分解增强相关,但其在NSCLC脂质生物合成中的作用仍未完全明确。本研究结果显示,ARID1A敲除虽未显著改变INSIG1水平,但可增强SREBP1/2活性,并上调脂肪生成相关基因(如FASN、SCD1、HMGCR)的转录表达,提示存在不依赖INSIG1的SREBP1/2替代激活通路。内质网驻留分子伴侣HSP90B1(参与蛋白质稳态和未折叠蛋白反应)是SREBP1/2核转位和转录激活的关键介导因子。这一发现与HSP90家族分子伴侣在稳定和激活转录因子中的已知作用一致[25]。通过将HSP90B1定位在ARID1A缺失背景下SREBP1/2信号的上游,拓展了该调控范式的应用场景。从理论层面,这些结果建立了ARID1A缺失与脂质代谢重塑之间的机制联系,进一步支持染色质重塑缺失可直接重编程癌症核心代谢通路的观点。

本研究采用耐受性良好的SREBP1/2通路小分子抑制剂法托他汀作为药物探针。法托他汀在ARID1A缺失模型中优先抑制肿瘤细胞增殖、迁移和侵袭,支持ARID1A状态作为NSCLC治疗反应的潜在预测生物标志。

值得注意的是,本研究结果表明,铁死亡是ARID1A缺失背景下法托他汀诱导细胞毒性的终端效应因子。法托他汀可破坏线粒体功能、调控铁死亡关键调控因子。鉴于脂质生成增强可提高细胞内PUFA的水平,使细胞膜更易发生过氧化[26],抑制SCAP/SREBP1/2通路可能会改变脂质过氧化生成与解毒之间的平衡,进而增强细胞对铁死亡的敏感性[27]。这些发现提示,ARID1A的表观遗传缺失构建了一种内在代谢状态,使细胞对SREBP1/2通路抑制及铁死亡型细胞死亡高度敏感。

ARID1A突变发生在5%⁓10%的NSCLC中,与较差的临床结局相关(尤其在EGFR突变腺癌中),且伴随高肿瘤突变负荷及增殖或转移表型[28]。同时,多种肿瘤类型的研究证据表明,ARID1A功能缺失可能与免疫检查点阻断治疗的临床获益增强相关[29]。在此背景下,本研究将法托他汀鉴定为ARID1A缺失型NSCLC的潜在再利用治疗药物,为对包括EGFR 酪氨酸激酶抑制剂(EGFR-TKIs)在内的治疗耐药患者提供了一种治疗策略[30]。法托他汀具有类他汀类药物的药理学特征、安全性及良好的药代动力学特性,在完成正式毒理学评估及剂量研究后,有望实现快速临床转化[31]。

鉴于铁死亡可通过诱导免疫原性细胞死亡及调控肿瘤微环境增强抗肿瘤免疫力[32],法托他汀与免疫检查点阻断的联合在机制上具有充分合理性。对于ARID1A与EGFR双重改变的病例,联合靶向细胞周期检查点(如WEE1)或铁死亡通路关键成分(如GPX4或system Xc⁻抑制剂)可能产生协同效应,克服适应性耐药。前瞻性生物标志物驱动的临床试验应同步评估ARID1A状态与HSP90B1表达水平、核SREBP1/2活性、SREBP1/2靶基因特征、脂质组学特征(如PUFA富集程度、胆固醇酯库)及铁死亡相关标志物(包括ACSL4、GPX4等),以优化患者分层并监测治疗反应。

以往大多数研究聚焦于ARID1A在DNA修复、增强子拓扑结构及免疫微环境重塑中的作用 [33],而ARID1A与NSCLC脂质合成代谢之间的机制研究有限[34]。本研究明确了ARID1A缺失导致的HSP90B1介导的SREBP1/2非经典激活通路,直接将表观遗传失调与脂肪生成及胆固醇生成程序关联;在功能上确立了SCAP/SREBP1/2轴为ARID1A缺失型NSCLC的可成药依赖靶点,并验证了法托他汀为机制匹配的治疗药物;阐明了铁死亡是该遗传背景下SREBP1/2通路抑制所揭示的关键脆弱性,从而将代谢重编程与特定的、治疗可利用的细胞死亡方式相联系。

本研究存在若干局限性,有待后续研究进一步完善。

首先,尽管基于A549细胞的模型完成了初步的机制验证与药物活性评估,但考虑到NSCLC复杂的遗传背景(如KRAS或EGFR突变),为确立研究结论的普适性,未来还需在更多样化的ARID1A缺失细胞系中验证HSP90B1/SREBP1/2轴的普遍性。目前的发现均基于体外模型。虽然体外数据阐明了分子机制,但药物在肿瘤微环境中的实际效力、安全性及对宿主系统代谢的影响仍需验证。后续可采用患者来源异种移植物模型或ARID1A条件敲除小鼠模型,进一步评估法托他汀的体内抗肿瘤效能,以及在患者来源类器官和患者来源异种移植物模型中开展更广泛的验证。

其次,关于ARID1A缺失导致HSP90B1上调的具体机制,本研究提供了初步的蛋白水平证据。作为SWI/SNF复合体的核心组分,ARID1A的经典功能是调控染色质的可及性。ARID1A的缺失可能导致HSP90B1启动子或远端增强子区域的染色质重塑状态由抑制型转变为激活型,从而在转录水平解除对其抑制。此外,HSP90B1作为内质网分子伴侣,其表达也受到内质网应激信号的调节;ARID1A缺失引发的细胞内蛋白质稳态失衡可能触发了代偿性的应激反应。未来的研究将通过ChIP-seq或ATAC-seq技术进一步明确这种表观遗传调控的物理互作基础。

第三,尽管本研究揭示了法托他汀在ARID1A缺失型NSCLC中的抗肿瘤潜力,但目前结果仅显示了法托他汀处理后脂质代谢紊乱与铁死亡标志物(如ACSL4上调、线粒体电位下降)的相关性,但法托他汀是否完全且直接通过SCAP/SREBP轴驱动铁死亡,尚缺乏实验结果支撑。通过在KO细胞中过表达 SREBP1/2观察是否能逆转法托他汀诱导的铁死亡,将是未来研究的关键切入点。后续研究可结合脂质组学技术,在体内环境中动态追踪法托他汀诱导的代谢流向,以确证其通过SCAP/SREBP通路精确调控铁死亡的分子闭环。

第四,尽管法托他汀是一种有用的药物探针,但其选择性、药代动力学/药效学特性及长期安全性仍需严格评估。应同时评估靶向SCAP/SREBP1/2或下游脂肪生成酶(如FASN、SCD1、HMGCR)的替代抑制剂,并进行正式的药代动力学/药效学特性、毒性和最大耐受剂量研究。

第五,当前的生物标志物体系需进一步拓展,除ARID1A基因型外,还应纳入核内SREBP1/2活性以及下游靶点表达水平、脂质组学图谱,以提升患者分层的敏感性与特异性。

最后,需系统评估涉及免疫检查点阻断、化疗、放疗及铁死亡诱导剂(如GPX4或system Xc⁻抑制剂)的联合治疗策略,明确协同治疗窗口,并评估其对肿瘤免疫微环境的影响。

作者贡献

陈鑫鸿负责实验操作,数据整理、验证、分析及论文撰写;张雪、刘婷负责稿件审阅和修改;张淑敏、马雨鹏、来佳辉、章子晗负责实验结果可视化呈现;张雪、池永斌负责实验监督和管理;池永斌负责研究统筹和学术指导。所有作者均阅读并同意了最终稿件的提交。

Authors' Contributions

Chen Xinhong was responsible for experimental operation, data sorting, verification, and analysis, and manuscript writing. Zhang Xue and Liu Ting were responsible for manuscript review and revision. Zhang Shumin, Ma Yupeng, Lai Jiahui, and Zhang Zihan were responsible for visual presentation of experimental results. Zhang Xue and Chi Yongbin were responsible for experiment supervision and management. Chi Yongbin was responsible for research coordination and academic guidance. All authors have read and approved the final manuscript for submission.

利益冲突声明

所有作者声明不存在利益冲突。

Conflict of Interests

All authors declare no relevant conflict of interests.

参考文献

Sung H, Ferlay J, Siegel R L, et al. Global cancer statistics 2020: GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries[J]. CA Cancer J Clin, 2021, 71(3): 209-249.

[本文引用: 1]

Ganti A K, Klein A B, Cotarla I, et al. Update of incidence, prevalence, survival, and initial treatment in patients with non-small cell lung cancer in the US[J]. JAMA Oncol, 2021, 7(12): 1824-1832.

[本文引用: 1]

Meyer M L, Fitzgerald B G, Paz-Ares L, et al. New promises and challenges in the treatment of advanced non-small-cell lung cancer[J]. Lancet, 2024, 404(10454): 803-822.

[本文引用: 1]

Holohan C, van Schaeybroeck S, Longley D B, et al. Cancer drug resistance: an evolving paradigm[J]. Nat Rev Cancer, 2013, 13(10): 714-726.

[本文引用: 2]

Herbst R S, Morgensztern D, Boshoff C. The biology and management of non-small cell lung cancer[J]. Nature, 2018, 553(7689): 446-454.

[本文引用: 1]

Skoulidis F, Heymach J V. Co-occurring genomic alterations in non-small-cell lung cancer biology and therapy[J]. Nat Rev Cancer, 2019, 19(9): 495-509.

[本文引用: 1]

Rodak O, Peris-Díaz M D, Olbromski M, et al. Current landscape of non-small cell lung cancer: epidemiology, histological classification, targeted therapies, and immunotherapy[J]. Cancers, 2021, 13(18): 4705.

[本文引用: 1]

Pavlova N N, Zhu J J, Thompson C B. The hallmarks of cancer metabolism: still emerging[J]. Cell Metab, 2022, 34(3): 355-377.

[本文引用: 1]

Sun L P, Seemann J, Goldstein J L, et al. Sterol-regulated transport of SREBPs from endoplasmic reticulum to Golgi: insig renders sorting signal in Scap inaccessible to COPII proteins[J]. Proc Natl Acad Sci U S A, 2007, 104(16): 6519-6526.

[本文引用: 1]

Horton J D, Goldstein J L, Brown M S. SREBPs: activators of the complete program of cholesterol and fatty acid synthesis in the liver[J]. J Clin Invest, 2002, 109(9): 1125-1131.

[本文引用: 1]

Shimano H, Sato R. SREBP-regulated lipid metabolism: convergent physiology-divergent pathophysiology[J]. Nat Rev Endocrinol, 2017, 13(12): 710-730.

[本文引用: 1]

Wang X F, Haswell J R, Roberts C W. Molecular pathways: SWI/SNF (BAF) complexes are frequently mutated in cancer: mechanisms and potential therapeutic insights[J]. Clin Cancer Res, 2014, 20(1): 21-27.

[本文引用: 1]

Chan T A, Yarchoan M, Jaffee E, et al. Development of tumor mutation burden as an immunotherapy biomarker: utility for the oncology clinic[J]. Ann Oncol, 2019, 30(1): 44-56.

[本文引用: 1]

Wiegand K C, Shah S P, Al-Agha O M, et al. ARID1A mutations in endometriosis-associated ovarian carcinomas[J]. N Engl J Med, 2010, 363(16): 1532-1543.

[本文引用: 1]

Cui J, Yin Y B, Ma Q, et al. Comprehensive characterization of the genomic alterations in human gastric cancer[J]. Int J Cancer, 2015, 137(1): 86-95.

[本文引用: 1]

Chen L, Zhang C, Xue R D, et al. Deep whole-genome analysis of 494 hepatocellular carcinomas[J]. Nature, 2024, 627(8004): 586-593.

[本文引用: 1]

Robertson A G, Kim J, Al-Ahmadie H, et al. Comprehensive molecular characterization of muscle-invasive bladder cancer[J]. Cell, 2017, 171(3):540-556.e525.

[本文引用: 1]

Mathur R, Alver B H, San Roman A K, et al. ARID1A loss impairs enhancer-mediated gene regulation and drives colon cancer in mice[J]. Nat Genet, 2017, 49(2): 296-302.

[本文引用: 1]

Hung Y P, Redig A, Hornick J L, et al. ARID1A mutations and expression loss in non-small cell lung carcinomas: clinicopathologic and molecular analysis[J]. Mod Pathol, 2020, 33(11): 2256-2268.

[本文引用: 1]

Conrad M, Angeli J P, Vandenabeele P, et al. Regulated necrosis: disease relevance and therapeutic opportunities[J]. Nat Rev Drug Discov, 2016, 15(5): 348-366.

[本文引用: 1]

Doll S, Proneth B, Tyurina Y Y, et al. ACSL4 dictates ferroptosis sensitivity by shaping cellular lipid composition[J]. Nat Chem Biol, 2017, 13(1): 91-98.

[本文引用: 1]

Liu X G, Chen Z, Yan Y L, et al. Proteomic analysis of ferroptosis pathways reveals a role of CEPT1 in suppressing ferroptosis[J]. Protein Cell, 2024, 15(9): 686-703.

[本文引用: 1]

Gao S H, Shi Z Z, Li X, et al. Fatostatin suppresses growth and enhances apoptosis by blocking SREBP-regulated metabolic pathways in endometrial carcinoma[J]. Oncol Rep, 2018, 39(4): 1919-1929.

[本文引用: 1]

Park J S, Burckhardt C J, Lazcano R, et al. Mechanical regulation of glycolysis via cytoskeleton architecture[J]. Nature, 2020, 578(7796): 621-626.

[本文引用: 1]

Taipale M, Jarosz D F, Lindquist S. HSP90 at the hub of protein homeostasis: emerging mechanistic insights[J]. Nat Rev Mol Cell Biol, 2010, 11(7): 515-528.

[本文引用: 1]

Kagan V E, Mao G W, Qu F, et al. Oxidized arachidonic and adrenic PEs navigate cells to ferroptosis[J]. Nat Chem Biol, 2017, 13(1): 81-90.

[本文引用: 1]

Stockwell B R, Jiang X J, Gu W. Emerging mechanisms and disease relevance of ferroptosis[J]. Trends Cell Biol, 2020, 30(6): 478-490.

[本文引用: 1]

Sun D T, Teng F, Xing P Y, et al. ARID1A serves as a receivable biomarker for the resistance to EGFR-TKIs in non-small cell lung cancer[J]. Mol Med, 2021, 27(1): 138.

[本文引用: 1]

Shen J F, Ju Z L, Zhao W, et al. ARID1A deficiency promotes mutability and potentiates therapeutic antitumor immunity unleashed by immune checkpoint blockade[J]. Nat Med, 2018, 24(5): 556-562.

[本文引用: 1]

Fukuda K, Nanjo S, Takeuchi S, et al. Targeting WEE1 to overcome ARID1A mutation-driven osimertinib resistance in EGFR-mutant lung cancer[J]. J Thorac Oncol, 2025, 20(10): 1459-1474.

[本文引用: 1]

Li X Y, Chen Y T, Hu P Z, et al. Fatostatin displays high antitumor activity in prostate cancer by blocking SREBP-regulated metabolic pathways and androgen receptor signaling[J]. Mol Cancer Ther, 2014, 13(4): 855-866.

[本文引用: 1]

Tang R, Xu J, Zhang B, et al. Ferroptosis, necroptosis, and pyroptosis in anticancer immunity[J]. J Hematol Oncol, 2020, 13(1): 110.

[本文引用: 1]

Shen J F, Peng Y, Wei L Z, et al. ARID1A deficiency impairs the DNA damage checkpoint and sensitizes cells to PARP inhibitors[J]. Cancer Discov, 2015, 5(7): 752-767.

[本文引用: 1]

Miao D A, Margolis C A, Vokes N I, et al. Genomic correlates of response to immune checkpoint blockade in microsatellite-stable solid tumors[J]. Nat Genet, 2018, 50(9): 1271-1281.

[本文引用: 1]

/

〈 〉