上海交通大学学报(医学版), 2025, 45(12): 1606-1619 doi: 10.3969/j.issn.1674-8115.2025.12.006

论著 · 循证医学

肠道微生物群与心血管疾病的因果关系评价:双向孟德尔随机化分析

马会华1,2, 闫奎坡,1, 刘刚1, 徐亚洲1, 张磊1, 孙彦琴1

1.河南中医药大学第一附属医院,心脏中心/国家区域(中医)心血管诊疗中心,郑州 450000

2.河南中医药大学第一临床医学院,郑州 450000

Causal relationship between gut microbiota and cardiovascular diseases: a bidirectional Mendelian randomization analysis

MA Huihua1,2, YAN Kuipo,1, LIU Gang1, XU Yazhou1, ZHANG Lei1, SUN Yanqin1

1.Heart Center National Regional (Traditional Chinese Medicine) Cardiovascular Diagnosis and Treatment Center, The First Affiliated Hospital of Henan University of Chinese Medicine, Zhengzhou 450000, China

2.The First Clinical Medical College of Henan University of Chinese Medicine, Zhengzhou 450000, China

通讯作者: 闫奎坡,主任医师,博士;电子信箱:ykp19821122@163.com。

编委: 瞿麟平

收稿日期: 2025-04-17   接受日期: 2025-06-17   网络出版日期: 2025-12-28

基金资助: 河南省中医药科学研究专项课题.  2016ZY3003,2021JDZX038,2017ZY2017

Corresponding authors: YAN Kuipo, E-mail:ykp19821122@163.com.

Received: 2025-04-17   Accepted: 2025-06-17   Online: 2025-12-28

Fund supported: Henan Province Specialized Research Fund for Traditional Chinese Medicine Science.  2016ZY3003,2021JDZX038,2017ZY2017

摘要

目的·通过孟德尔随机化(Mendelian randomization,MR)方法探讨肠道微生物群与心血管疾病(cardiovascular disease,CVD)之间的因果关系。方法·使用MiBioGen联盟提供的肠道微生物群数据(n=18 340)和IEU Open GWAS数据库提供的4种CVD(心房颤动1 030 836例、冠状动脉疾病547 261例、高血压20 526例、心力衰竭977 323例)相关的遗传位点作为工具变量。研究采用逆方差加权法(inverse variance weighted,IVW)作为主要研究方法。同时,使用Cochran's Q检验评估遗传工具变量的异质性,MR-Egger截距检验评估水平多效性,留一法评估作为工具变量的单核苷酸多态性(single-nucleotide polymorphism,SNP)对暴露和结局因果关系影响的敏感性。采用MR Steiger检验验证肠道微生物群与CVD之间的因果方向。结果·IVW法的研究结果表明:Victivallales(OR=0.939)、霍氏菌属(OR=0.939)、厌氧链球菌属(OR=0.922)、双歧杆菌科(OR=0.916)、黏胶球形菌纲(OR=0.936)、臭气杆菌属(OR=0.909)、Intestinibacter(OR=0.933)、黏胶球形菌门(OR=0.926)和双歧杆菌目(OR=0.916)对心房颤动表现为保护因素,而链状杆菌属(OR=1.057)、毛螺菌科UCG008(OR=1.051)、链球菌属(OR=1.089)和Victivallis(OR=1.038)则为危险因素;乳杆菌目(OR=0.919)和副拟杆菌属(OR=0.866)是冠状动脉疾病的保护因素,而韦荣球菌科(OR=1.065)、Lachnoclostridium(OR=1.093)、毛螺菌科(OR=1.094)、草酸杆菌属(OR=1.062)、臭气杆菌属(OR=1.160)是危险因素;Mollicutes RF9(OR=0.851),红椿菌纲(OR=0.803)、目(OR=0.803)、科(OR=0.803),以及Intestinibacter(OR=0.819)是高血压的保护因素,而Christensenellaceae R7 group(OR=1.218)、脱硫弧菌属(OR=1.167)和消化球菌科(OR=1.230)是危险因素;芽孢杆菌目(OR=0.955)和厌氧链球菌属(OR=0.899)是心力衰竭的保护因素,而瘤胃球菌UCG009(OR=1.107)、Eubacterium oxidoreducens group(OR=1.117)、月形单胞菌目(OR=1.106)、阴性杆菌目(OR=1.107)、Eubacterium eligens group(OR=1.139)和解黄酮菌属(OR=1.144)是危险因素。Cochran's Q检验显示,与CVD存在因果关系的肠道微生物群的SNP之间不存在异质性(均P>0.05);基因多效性检验未发现多效性(均P>0.05);留一法敏感性分析证实研究结果的稳健性。MR Steiger方向性检验结果支持肠道微生物群作为暴露、CVD作为结局的因果方向。结论·部分肠道微生物群对CVD存在显著的因果效应;改变其丰度可能影响CVD风险,这为基于微生物群的干预策略提供了潜在靶点。

关键词: 肠道微生物群 ; 心血管疾病 ; 孟德尔随机化 ; 全基因组关联分析 ; 单核苷酸多态性

Abstract

Objective ·To investigate the causal relationship between gut microbiota and cardiovascular diseases (CVDs) using Mendelian randomization (MR). Methods ·Instrumental variables included genetic loci from gut microbiota data provided by the MiBioGen consortium (n=18 340) and CVD data from the IEU Open GWAS database, covering four CVD types: atrial fibrillation (n=1 030 836), coronary artery disease (n=547 261), hypertension (n=20 526), and heart failure (n=977 323). The inverse variance weighted (IVW) method was employed as the primary analytical approach. Additionally, Cochran's Q test was used to assess heterogeneity of genetic instruments, the MR-Egger intercept test to evaluate horizontal pleiotropy, and leave-one-out analysis to examine the sensitivity of single-nucleotide polymorphisms (SNPs) on the exposure-outcome causal relationship. The MR Steiger test was applied to validate the causal direction between gut microbiota and CVDs. Results ·The IVW analysis indicated that Victivallales (OR=0.939), Howardella (OR=0.939), Anaerostipes (OR=0.922), Bifidobacteriaceae (OR=0.916), Lentisphaeria (OR=0.936), Odoribacter (OR=0.909), Intestinibacter (OR=0.933), Lentisphaerae (OR=0.926), and Bifidobacteriales (OR=0.916) were protective factors against atrial fibrillation, while Catenibacterium (OR=1.057), Lachnospiraceae UCG008 (OR=1.051), Streptococcus (OR=1.089), and Victivallis (OR=1.038) were risk factors. For coronary artery disease, Lactobacillales (OR=0.919) and Parabacteroides (OR=0.866) were protective factors, while Veillonellaceae (OR=1.065), Lachnoclostridium (OR=1.093), Lachnospiraceae (OR=1.094), Oxalobacter (OR=1.062), and Odoribacter (OR=1.160) were risk factors. For hypertension, Mollicutes RF9 (OR=0.851), Coriobacteriia (OR=0.803), Coriobacteriales (OR=0.803), Coriobacteriaceae (OR=0.803), and Intestinibacter (OR=0.819) were protective factors, while Christensenellaceae R7 group (OR=1.218), Desulfovibrio (OR=1.167) ,and Peptococcaceae (OR=1.230) were risk factors. For heart failure, Bacillales (OR=0.955) and Anaerostipes (OR=0.899) were protective factors, while Ruminococcus UCG009 (OR=1.107), Eubacterium oxidoreducens group (OR=1.117), Selenomonadales (OR=1.106), Negativicutes (OR=1.107), Eubacterium eligens group (OR=1.139), and Flavonifractor (OR=1.144) were risk factors. Cochran's Q test showed no heterogeneity among SNPs of gut microbiota causally associated with CVDs (all P>0.05). The pleiotropy test found no evidence of horizontal pleiotropy (all P>0.05). Leave-one-out sensitivity analysis confirmed the robustness of the results. The MR Steiger directionality test supported the causal direction from gut microbiota (exposure) to CVDs (outcome). Conclusion ·Some gut microbiota have significant causal effects on CVDs; altering their abundance may influence CVD risk, providing potential targets for microbiota-based intervention strategies.

Keywords: gut microbiota ; cardiovascular disease ; Mendelian randomization ; genome-wide association study (GWAS) ; single-nucleotide polymorphism (SNP)

PDF (2404KB) 元数据 多维度评价 相关文章 导出 EndNote| Ris| Bibtex  收藏本文

本文引用格式

马会华, 闫奎坡, 刘刚, 徐亚洲, 张磊, 孙彦琴. 肠道微生物群与心血管疾病的因果关系评价:双向孟德尔随机化分析. 上海交通大学学报(医学版)[J], 2025, 45(12): 1606-1619 doi:10.3969/j.issn.1674-8115.2025.12.006

MA Huihua, YAN Kuipo, LIU Gang, XU Yazhou, ZHANG Lei, SUN Yanqin. Causal relationship between gut microbiota and cardiovascular diseases: a bidirectional Mendelian randomization analysis. Journal of Shanghai Jiao Tong University (Medical Science)[J], 2025, 45(12): 1606-1619 doi:10.3969/j.issn.1674-8115.2025.12.006

心血管疾病(cardiovascular disease,CVD)是全球发病和死亡的首要原因。一项研究[1]结果发现,1990至2019年的全球流行病学数据显示,CVD的疾病负担呈显著上升趋势:发病人数从1990年的3 131万例增至2019年的5 545万例,增幅77.1%;死亡人数从1 207万例升到1 856万例,增幅53.8%。在我国,随着社会经济的快速发展和生活方式的显著变化,特别是人口老龄化和城镇化进程的加速,CVD危险因素对居民健康的影响日益突出。流行病学调查[2]显示,我国现有CVD患病人数约3.3亿。越来越多关于生活方式的研究[3-4]表明,不同饮食习惯可能导致肠道微生物群水平及其代谢物浓度的变化。TELLE-HANSEN等[5]的研究表明,在膳食中以不饱和脂肪酸代替饱和脂肪酸能够调节人体肠道微生物群中相关菌群的丰度,并进一步降低血清胆固醇水平,最终有助于降低患CVD的风险。其他几项研究[6-7]表明,由肠道细菌产生的三甲胺N-氧化物(trimethylamine-N-oxide,TAMO)的变化与心脏的不同病理状况密切相关,包括高血压及动脉粥样硬化。因此,TAMO不仅被认为是CVD的一种新的生物标志物,而且被认为是慢性疾病的治疗靶点[8]。

肠道微生物群(gut microbiota)主要由细菌构成,还包括真菌和病毒。它在维持宿主健康方面发挥多重生物学功能,参与肠道黏膜屏障的形成与调控,调节营养物质的摄取与代谢,促进免疫系统的发育与成熟,以及抑制病原微生物的定植与繁殖[9-12]。大量研究[13-14]报道了肠道微生物群与疾病之间的相互作用,如胃肠道肿瘤、脑缺血再灌注损伤、肝纤维化和CVD。事实上,适当的肠道微生物群结构和代谢物功能对于维持体内平衡至关重要。如果肠道微生物群失衡,就会导致动脉粥样硬化、高血压、心力衰竭(heart failure,HF)和心律失常[15-16]。尽管许多研究报道了肠道微生物群的影响,但尚未确定与CVD相关的所有肠道微生物群。由于研究中的仪器、设备和实验对象各不相同,因此从CVD研究中得出的结论没有达成共识。因此,肠道微生物群与CVD之间的因果关系需要进一步研究。

本研究旨在通过全基因组关联研究(genome-wide association study,GWAS)[17]和孟德尔随机化(Mendelian randomization,MR)方法[18],探讨肠道微生物群与CVD之间的因果关系。MR分析通过利用常见遗传变异与可改变环境暴露因素之间的内在关联特性,已成为探索环境暴露与疾病潜在因果关系的常用方法[19-21]。两样本MR分析可以整合来自独立GWAS的单核苷酸多态性(single nucleotide polymorphism,SNP)暴露与SNP结果的关联,将其合并为单一因果效应估计值。随着肠道微生物群和疾病的GWAS数量迅速增加,大规模汇总统计变得更为广泛,支持两样本MR分析,并显著提高统计功效[22-23]。

1 对象与方法

1.1 研究设计

本研究采用两样本MR分析方法,评估肠道微生物群与CVD之间的因果关系。基于双向MR分析框架,本研究以遗传变异作为工具变量(instrumental variable),系统探讨肠道微生物与CVD的潜在因果关系。为确保研究结果的可靠性,MR分析需满足以下3个核心假设。①相关性假设:最终纳入的工具变量必须与暴露因素(肠道微生物群)的关联具有统计学意义,以确保工具变量能够有效地反映暴露因素的变化。②独立性假设:工具变量与影响CVD的混杂因素无关。③排他性假设:工具变量仅能通过暴露因素(肠道微生物群)影响结局变量(CVD)。满足上述假设是确保MR分析结果有效性的关键前提。

1.2 数据来源和研究人群

1.2.1 暴露数据

本研究的暴露因素和结局变量均来自公共数据库。暴露因素为人类肠道微生物,其GWAS统计数据来源于MiBioGen联盟数据库(http://gwasmrcieuacuk/)汇总的数据集。该数据集是迄今为止规模最大、涵盖多种族人群、聚焦肠道微生物群遗传关联的数据集,整合了来自美国、加拿大、以色列、韩国、德国、荷兰、丹麦、比利时、瑞典、芬兰和英国等24个队列的18 340名参与者的16S rRNA基因测序图谱及基因分型数据。为探索常染色体遗传变异与肠道微生物组之间的关联,本研究共纳入211个分类群,包括131个属、35个科、20个目、16个纲和9个门[23]。

1.2.2 结局数据

本研究中,CVD定义为心房颤动(atrial fibrillation,AF)、冠状动脉疾病(coronary artery disease,CAD)、高血压(hypertension)和HF 4种疾病,疾病数据均来源于IEU Open GWAS项目(https://opengwas.io/datasets/)。CVD的GWAS数据集详细信息如表1所示。

表1   CVD的GWAS数据集

Tab 1  GWAS datasets for CVD

GWAS data IDDiseaseSample size/nCase/nControl/nPopulation
ebi-a-GCST006414AF1 030 83660 620970 216European
ebi-a-GCST005195CAD547 261122 733424 528European
ebi-a-GCST008036Hypertension20 52611 8638 663European
ebi-a-GCST009541HF977 32347 309930 014European

新窗口打开| 下载CSV


1.3 工具变量选择

将细菌分类群分为5个层次(门、纲、目、科、属)进行分析,每个分类群作为一个特征。为了确保肠道微生物组与CVD风险因果关系结论的真实性和准确性,本研究采用以下质量控制步骤来选择最佳的工具变量。首先,筛选出GWAS汇总数据中与全基因组显著性(P<1×10⁻⁵)遗传相关的SNP作为工具变量。其次,基于千人基因组样本数据进行连锁不平衡(linkage disequilibrium,LD)分析,运行参数设置为r2<0.001,窗口大小10 000 kb。其次,通过计算F统计量确保遗传工具的暴露强度。F>10表示不存在弱工具变量偏差,剔除F≤10的工具变量。F值计算公式如下:F=β2/se2[24]。β为等位基因效应值,表示工具变量与暴露因素的回归系数,反映其关联强度;se为标准误(standard error),可衡量估计的精确度。最后,本研究将所有SNP的等位基因与GRCh37参考基因组进行对比,并剔除存在链方向歧义的回文SNP以及等位基因信息模糊或重复的位点,确保遗传工具变量的编码准确性。

1.4 MR分析

统计分析使用R语言软件(R studio 4.3.3)中的TwoSampleMR(0.6.2)和MR-PRESSO(1.0)软件包进行。P<0.05被认为是潜在因果关系的显著性证据。本研究采用了逆方差加权(inverse variance weighting,IVW)法、MR-Egger法、加权中位法、加权模型、简单模式以及多种敏感性分析。据报道,在某些条件下,IVW方法比其他方法更为稳健。因此,多个工具变量的结果主要基于IVW法。IVW法依据各遗传工具变量估计精度的差异进行加权汇总,对更精确的估计赋予更高的权重,以此优化整体因果效应的估计结果[25-26];其余4种方法作为补充来进行全面评估。如果只有一种SNP作为工具变量,则暴露与结局之间的因果关系将通过Wald比值来估计[24,27]。

1.5 敏感性分析

为了严谨地评估肠道微生物群与CVD之间因果效应的稳健性,本研究进行了敏感性分析。运用Cochran's Q检验和MR-Egger截距测试来评估异质性和水平多效性。此外,为进一步检验单个SNP对整体因果效应估计结果的影响程度,开展了留一法(leave-one-out)敏感性分析。通过依次排除每一个SNP,重新计算剩余SNP组合下肠道微生物与CVD因果关系的估计值,并与包含所有SNP时的估计结果进行对比,以此判断单个SNP是否对整体估计结果产生不成比例的影响。

1.6 MR Steiger方向性检验

为验证本研究中暴露因素(肠道微生物)对结局因素(CVD)有因果关系这一预设,进行了MR Steiger方向性检验[28]。该检验通过比较工具变量对暴露与结局的表型方差解释量,以判断因果方向是否准确,最后保留所有在Steiger检验中支持正确因果方向(Correct causal direction=True)的SNP用于后续分析[28]。

1.7 生物信息学分析

为系统阐释与CVD存在潜在因果关系的肠道微生物群的生物学功能,本研究在MR分析的基础上,对筛选得到的菌群特征进行基因本体论(Gene Ontology,GO)和京都基因组百科全书(Kyoto Encyclopedia of Genes and Genomes,KEGG)通路富集分析,为肠道微生物群与CVD因果关联提供潜在的生物学机制解释。

2 结果

2.1 工具变量筛选

根据显著性水平P<1×10⁻⁵,本研究在门、纲、目、科和属的层次上分别发现1、3、7、5和20个(共36个)肠道微生物群的394个SNP作为工具变量,并与肠道微生物群和CVD之间的因果关系相关。此外,所有工具变量的F统计值均大于10,表明所选SNP均为强工具变量,本研究不存在弱工具变量偏倚。通过MR-PRESSO离群值检验和MR-Egger回归鉴定去除多效性SNP后,工具变量未显示水平多效性偏倚(表2)。

表2   基于IVW法分析肠道微生物与CVD的因果关系

Tab 2  Causal relationship between gut microbiota and CVD based on IVW method

OutcomeExposure

MR

method

SNP/nβseOR (95%CI)P value

Correct

causal

direction

P value

(Steiger test)

AF
CatenibacteriumIVW50.050.0251.057 (1.005‒1.112)0.030True4.85×10-6
VictivallalesIVW8-0.060.0230.939 (0.896‒0.984)0.008True1.52×10-6
HowardellaIVW10-0.060.0190.939 (0.904‒0.977)0.001True3.04×10-5
Lachnospiraceae UCG008IVW110.040.0251.051 (1.001‒1.104)0.047True2.52×10-7
AnaerostipesIVW13-0.080.0370.922 (0.857‒0.993)0.030True5.20×10-6
BifidobacteriaceaeIVW11-0.080.0340.916 (0.855‒0.980)0.011True1.42×10-5
LentisphaeriaIVW8-0.060.0240.936 (0.887‒0.983)0.003True3.96×10-6
StreptococcusIVW150.080.0391.089 (1.008‒1.177)0.029True9.37×10-6
VictivallisIVW100.030.0181.038 (1.001‒1.077)0.043True4.62×10-6
OdoribacterIVW7-0.090.0460.909 (0.831‒0.996)0.040True1.81×10-5
IntestinibacterIVW15-0.060.0310.933 (0.877‒0.993)0.028True2.28×10-6
LentisphaeraeIVW9-0.070.0220.926 (0.886‒0.968)<0.001True5.06×10-6
BifidobacterialesIVW11-0.080.0340.916 (0.855‒0.980)0.011True1.35×10-5
CAD
LactobacillalesIVW15-0.080.0320.919 (0.862‒0.980)0.010True9.28×10-7
VeillonellaceaeIVW190.060.0261.065 (1.011‒1.122)0.018True1.21×10-5
ParabacteroidesIVW6-0.140.0500.866 (0.784‒0.956)0.004True6.31×10-5
LachnospiraceaeIVW170.090.0381.094 (1.012‒1.183)0.023True7.23×10-6
LachnoclostridiumIVW130.080.0391.093 (1.011‒1.181)0.025True9.14×10-5
OxalobacterIVW110.050.0201.062 (1.019‒1.106)0.004True6.05×10-6
OdoribacterIVW70.140.0471.160 (1.056‒1.275)0.001True6.42×10-7
Hypertension
Mollicutes RF9IVW13-0.160.0680.851 (0.743‒0.974)0.019True7.23×10-5
PeptococcaceaeIVW90.200.0861.230 (1.038‒1.458)0.016True2.07×10-5
Christensenellaceae R7 groupIVW100.190.1001.218 (1.001‒1.483)0.049True9.97×10-5
CoriobacterialesIVW14-0.210.0850.803 (0.679‒0.950)0.010True0.001
CoriobacteriiaIVW14-0.210.0850.803 (0.679‒0.950)0.010True0.002
DesulfovibrioIVW100.150.0621.167 (1.033‒1.318)0.012True0.007
CoriobacteriaceaeIVW14-0.210.0850.803 (0.679‒0.950)0.010true0.007
IntestinibacterIVW15-0.190.0830.819 (0.696‒0.965)0.010True0.015
HF
Ruminococcaceae UCG009IVW120.060.0301.107 (1.009‒1.137)0.022True6.12×10-6
Eubacterium oxidoreducens groupIVW40.110.0431.117 (1.026‒1.215)0.010True3.26×10-5
BacillalesIVW9-0.040.0220.955 (0.913‒0.998)0.010True5.84×10-6
SelenomonadalesIVW120.100.0441.106 (1.013‒1.208)0.023True1.53×10-5
AnaerostipesIVW13-0.100.0430.899 (0.825‒0.974)0.013True3.77×10-6
NegativicutesIVW120.100.0441.107 (1.014‒1.208)0.023True4.48×10-5
Eubacterium eligens groupIVW70.130.0571.139 (1.019‒1.274)0.022True6.43×10-6
FlavonifractorIVW50.130.0531.144 (1.031‒1.270)0.011True1.06×10-5

新窗口打开| 下载CSV


2.2 肠道微生物群对4种CVD发展的影响

2.2.1 AF

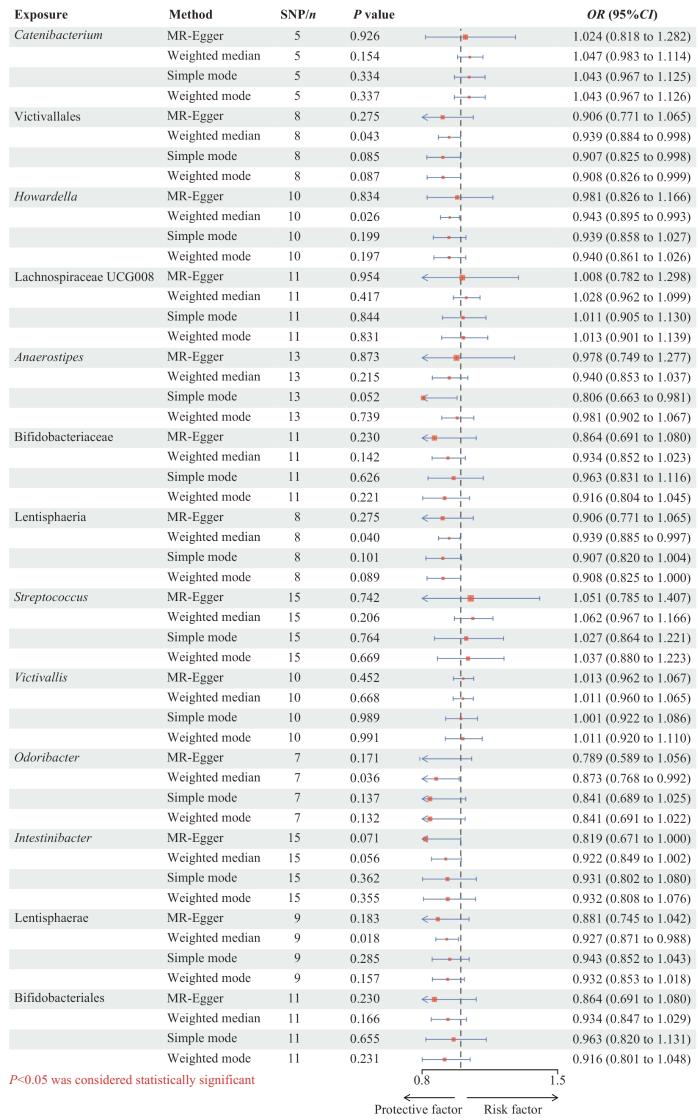
IVW方法研究结果(表2)表明,13种肠道微生物群与AF有关。Victivallales(OR=0.939)、霍氏菌属(Howardella;OR=0.939)、厌氧链球菌属(Anaerostipes;OR=0.922)、双歧杆菌科(Bifidobacteriaceae;OR=0.916)、黏胶球形菌纲(Lentisphaeria;OR=0.936)、臭气杆菌属(Odoribacter;OR=0.909)、Intestinibacter(OR=0.933)、黏胶球形菌门(Lentisphaerae;OR=0.926)和双歧杆菌目(Bifidobacteriales;OR=0.916)对AF具有保护作用。另一方面,链状杆菌属(Catenibacterium;OR=1.057)、毛螺菌科UCG008(Lachnospiraceae UCG008;OR=1.051)、链球菌属(Streptococcus;OR=1.089)和Victivallis(OR=1.038)等菌群与AF存在反向因果关系,表明这些微生物菌群比例升高会增加AF的风险。此外,还采用MR-Egger、加权中位数、简单模式与加权模式4种方法加以验证。结果(图1)显示,4种辅助方法得出的效应方向与IVW法大体上保持一致。

图1

图1   基于4种MR法分析肠道微生物与AF因果关系的森林图

Fig 1   Forest plot of causal relationship between gut microbiota and AF based on 4 MR methods


2.2.2 CAD

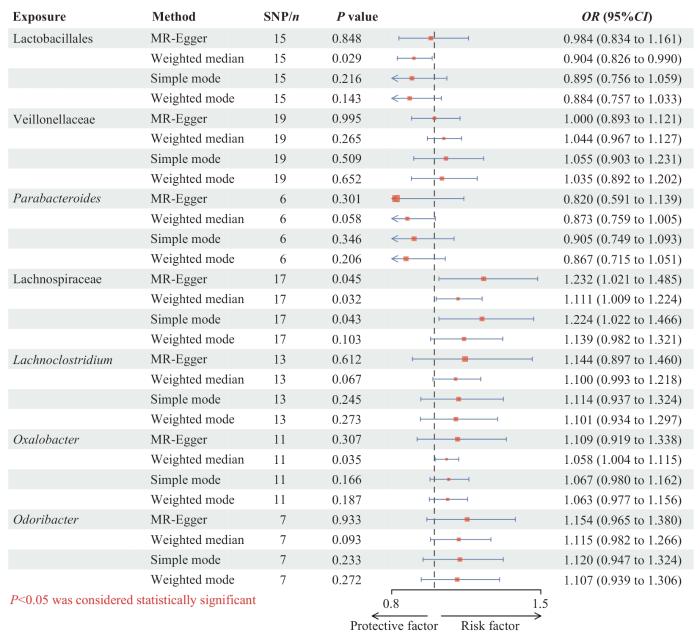
在CAD中发现乳杆菌目(Lactobacillales;OR=0.919)和副拟杆菌属(Parabacteroides;OR=0.866)是基于IVW法CAD的保护因素(表2)。用同样的方法检测,发现韦荣球菌科(Veillonellaceae;OR=1.065)、Lachnoclostridium(OR=1.093)、毛螺菌科(Lachnospiraceae;OR=1.094)、草酸杆菌属(Oxalobacter;OR=1.062)、臭气杆菌属(OR=1.160)是CAD的危险因素(表2)。另外4种方法的效应方向与IVW基本一致(图2)。

图2

图2   基于4种MR法分析肠道微生物与CAD因果关系的森林图

Fig 2   Forest plot of causal relationship between gut microbiota and CAD based on 4 MR methods


2.2.3 高血压

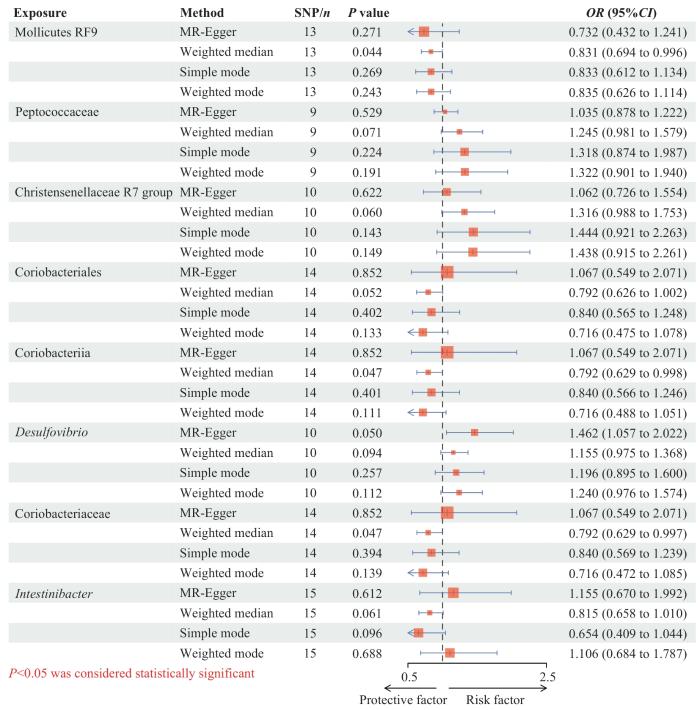
从高血压与肠道微生物群的MR分析中可知Mollicutes RF9(OR=0.851),红椿菌纲(Coriobacteriia;OR=0.803)、目(Coriobacteriales;OR=0.803)、科(Coriobacteriaceae;OR=0.803),以及Intestinibacter(OR=0.819)是高血压的保护因素;而Christensenellaceae R7 group(OR=1.218)、脱硫弧菌属(Desulfovibrio;OR=1.167)和消化球菌科(Peptococcaceae;OR=1.230)菌群的增加是高血压的危险因素(表2)。值得注意的是,MR-Egger方法的结果显示,红椿菌纲、目、科和Intestinibacter的效应方向与IVW法相反,而加权中位数、简单模式与加权模式得到的效应方向与IVW方法一致。其余菌群采用4种方法得到的效应方向均与IVW法一致(图3)。

图3

图3   基于4种MR法分析肠道微生物与高血压因果关系的森林图

Fig 3   Forest plot of causal relationship between gut microbiota and hypertension based on 4 MR methods


2.2.4 HF

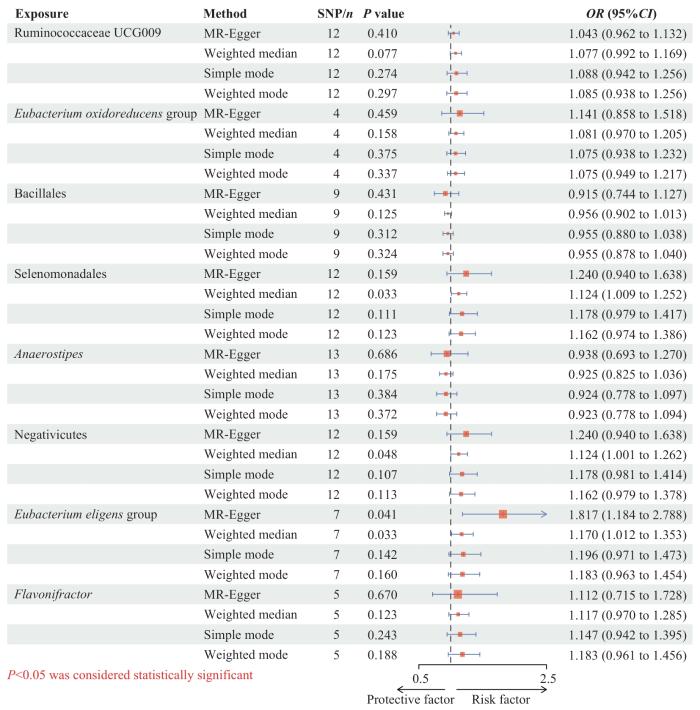
MR分析表明,芽孢杆菌目(Bacillales;OR=0.955)和厌氧链球菌属(OR=0.899)对HF具有保护作用(表2)。本研究还发现一些肠道菌群对HF而言是危险因素(表2),包括瘤胃球菌UCG009(Ruminococcaceae UCG009;OR=1.107)、Eubacterium oxidoreducens group(OR=1.117)、月形单胞菌目(Selenomonadales;OR=1.106)、阴性杆菌目(Negativicutes;OR=1.107)、Eubacterium eligens group(OR=1.139)和解黄酮菌属(Flavonifractor;OR=1.144)(表2)。另外4种方法得出的效应方向均与IVW法一致(图4)。

图4

图4   基于4种MR法分析肠道微生物与HF因果关系的森林图

Fig 4   Forest plot of causal relationship between gut microbiota and HF based on 4 MR methods


2.3 敏感性分析

为解决研究结果中可能存在的多效性问题,采用Cochran's Q检验中的MR-Egger和IVW方法对研究结果进行异质性分析;结果(表3)显示,各SNP之间不存在异质性(均P>0.05)。此外,MR-Egger回归分析中未发现多效性(均P>0.05,表3)。基于散点图(见补充材料)中不同回归线无明显分离的现象,我们推断肠道微生物群与心血管疾病之间的因果关联估计,未受到明显的水平多效性偏倚影响。留一法分析结果(见补充材料)显示,剔除任一SNP后,肠道微生物群对CVD效应无明显改变。

表3   肠道微生物对CVD效应的异质性及水平多效性分析

Tab 3  Heterogeneity and horizontal pleiotropy analysis of the effect of gut microbiota on CVD

OutcomeExposureCochran's QMR-Egger intercept
MR-EggerIVWInterceptP value
Q valueP valueQ valueP value
AF
Catenibacterium0.3700.9460.4880.9740.0100.753
Victivallales3.9480.6834.1550.7610.0050.665
Howardella7.3640.4977.6220.572-0.0060.624
Lachnospiraceae UCG0088.0510.5288.1620.6120.0040.747
Anaerostipes12.3340.33912.5610.402-0.0030.661
Bifidobacteriaceae8.8210.4539.1110.5210.0040.603
Lentisphaeria3.9480.6834.1550.7610.0050.665
Streptococcus20.1260.09220.2230.1230.0020.807
Victivallis7.0070.5358.1530.5180.0190.315
Odoribacter3.6210.6054.6340.5910.0100.360
Intestinibacter14.9620.30917.0410.2530.0100.203
Lentisphaerae7.4550.3837.8410.4490.0070.566
Bifidobacteriales8.8210.4549.1110.5210.0040.603
CAD
Lactobacillales13.5510.40614.3440.424-0.0050.398
Veillonellaceae14.9340.5281.7410.4950.0050.241
Parabacteroides4.6080.3294.7420.4480.0050.750
Lachnospiraceae21.8180.11224.4850.079-0.0080.195
Lachnoclostridium5.3780.9116.7930.8700.0110.259
Oxalobacter3.4730.9423.6920.960-0.0060.650
Odoribacter4.0800.5375.2880.5070.0120.321
Hypertension
Mollicutes RF93.7840.9750.7110.877<0.0010.957
Peptococcaceae5.1310.6430.3310.1780.0550.358
Christensenellaceae R7 group6.4480.5977.9600.5380.0080.575
Coriobacteriales8.8270.7179.5770.7280.0120.575
Coriobacteriia8.8270.7179.5770.7280.0130.145
Desulfovibrio3.3230.9127.9600.5380.2220.253
Coriobacteriaceae8.8270.7179.5770.728-0.0200.403
Intestinibacter19.1140.11921.5720.087-0.0200.403
HF
Ruminococcaceae UCG0098.9390.53710.9560.4460.0170.185
Eubacterium oxidoreducens group2.4510.2932.4830.478-0.0020.887
Bacillales2.7050.9102.8700.9420.0060.697
Selenomonadales4.4590.9245.1800.922-0.0070.415
Anaerostipes9.9730.53210.0570.610-0.0020.777
Negativicutes4.4590.9245.1800.922-0.0070.415
Eubacterium eligens group1.5470.9076.4280.376-0.0380.078
Flavonifractor2.9190.4042.9190.4040.0020.903

新窗口打开| 下载CSV


2.4 MR Steiger方向性检验

本研究通过MR Steiger方向性检验结果表明,所有纳入分析的遗传工具变量对肠道微生物的表型解释量均显著大于对CVD的解释量Steiger test P值<0.05,且全部支持正确的方向;该结果充分肯定了本研究中肠道微生物为暴露、CVD为结局这一因果关系假设(表2)。

2.5 KEGG和GO富集途径分析

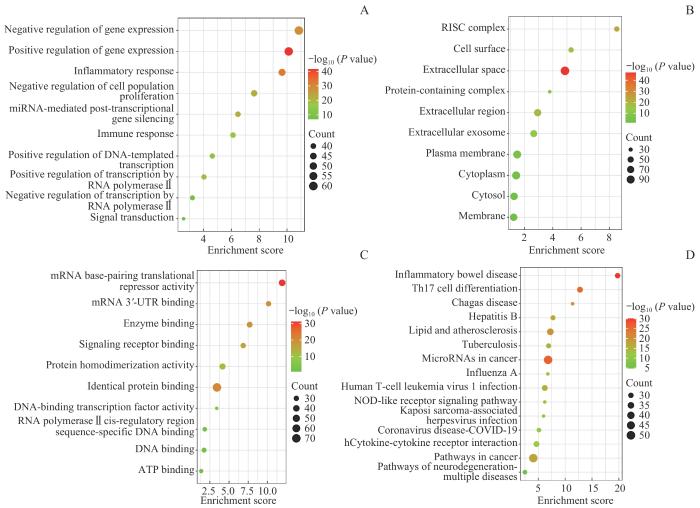
GO功能富集分析结果(图5A~C)显示,对CVD产生因果效应的肠道微生物群携带的基因在生物学过程(biological process,BP)、细胞组分(cell component,CC)、分子功能(molecular function,MF)层面,均未发现与CVD明显相关的功能。KEGG通路富集分析结果显示,这些肠道微生物群携带的基因参与了脂质与动脉粥样硬化过程,这可能是它们影响CVD的可能通路(图5D)。

图5

图5   影响CVD的肠道微生物群所携带基因的GO功能和KEGG通路富集分析

Note: A. Biological process (GO). B. Cell component (GO). C. Molecular function (GO). D. KEGG analysis.

Fig 5   GO function and KEGG pathway enrichment analysis of genes carried by gut microbiota affecting CVD


3 讨论

本研究进行了双向MR分析,以确定肠道微生物群和CVD之间的因果关系,为今后基于肠道微生物群预防或治疗CVD的研究提供参考。已有研究[29-31]证实,肠道中的微生物群落是饮食中的关键“代谢过滤器”,可以将常见营养素转化为代谢物,并且特定的微生物相关代谢物,如氧化三甲胺(trimethylamine-N-oxide,TMAO)、短链脂肪酸(short-chain fatty acids,SCFA)和次级胆汁酸,已被证明会影响CVD进展。GUO等[32]的研究表明,间歇性禁食可以改变肠道微生物群落的组成及其代谢途径,这与减少心脏代谢风险因素有关;这提示饮食习惯对维持心脏健康至关重要,不同的饮食方式能够改变肠道微生物的丰度及其代谢物的浓度。KOREN等[33]的早期测序研究表明,人类动脉粥样硬化斑块含有细菌DNA,推测微生物群可能与动脉粥样硬化有关,但尚未确定斑块中细菌DNA是否来自动脉壁内的活细菌。

AF是导致心脑血管疾病的重要因素之一。本研究的结果表明,9种肠道微生物群对AF具有保护作用,而4种肠道微生物群则是危险因素。因此,探索肠道微生物群在AF预防和治疗中的潜力具有重要意义。双歧杆菌(目、科)的增加可能降低AF风险。双歧杆菌能够增强胃肠道屏障功能并产生SCFA等有益代谢物[34]。此外,双歧杆菌是人体主要的益生菌之一,已被证明可以通过多种机制改善肠道屏障功能并预防高渗透性,包括Toll样受体2介导的免疫调节和抗炎作用[35]。值得注意的是,益生菌可能通过抑制与菌群失调相关的AF风险因素(如CAD、高血压和HF)提供保护作用[36-38],但是益生菌是否对患者AF具有直接的保护作用需要进一步的研究。近年来的几项研究[39-41]表明,肠道微生物群失调引起的肠道屏障损伤可能会诱发炎症反应,导致心房电活动失调和结构重塑,从而影响AF的发生和发展。而Victivallales、霍氏菌属、厌氧链球菌属、黏胶球形菌纲、黏胶球形菌门、臭气杆菌属和Intestinibacter对AF的影响作用目前没有直接的研究证据,但是其代谢产物(如SCFA、丁酸、丙酸)具有显著抗炎症作用,可能对AF产生影响。SCFA通过激活核因子κB(nuclear factor κB,NF-κB)信号通路,减少炎症因子的释放;同时还可促进调节性T细胞的分化,增强免疫耐受性,抑制过度的自身免疫反应[35-36]。丁酸盐作为一种具有抗炎特性的代谢产物,可通过调节巨噬细胞M1和M2表型的平衡,促进神经重塑,从而改善心脏功能并增强电稳定性,进而减少心律失常的发生[37]。在老年人群中,AF是一种常见病,不仅会导致HF,还会增加卒中的风险;如果可以通过检测肠道微生物群分布预测AF的发病,有利于及时干预,减少疾病和并发症的风险。

对于CAD,本研究发现乳杆菌和Parabacteroides具有保护作用。血脂异常是CAD的主要危险因素;已有动物研究[42]表明,乳杆菌能够改善高胆固醇和高血脂,在一定程度上减缓动脉粥样硬化的发展。在人体研究[43-45]中,补充2种益生菌菌株——弯曲乳杆菌HY 7601和植物乳杆菌KY 1032,能够降低甘油三酯水平,并提升载脂蛋白A-V水平和增大低密度脂蛋白胆固醇颗粒的尺寸。此外,本研究还发现,韦荣球菌科、Lachnoclostridium、毛螺菌科、草酸杆菌属和臭气杆菌属会增加CAD的风险。其中,韦荣球菌科、Lachnoclostridium及毛螺菌科均属于厚壁菌门。该门部分菌种是TMAO的关键生产者之一,而TMAO是已知的、可促进动脉粥样硬化形成的重要代谢物[46]。草酸杆菌作为革兰阴性菌,其携带的脂多糖(lipopolysaccharide,LPS)可透过受损或完整的肠道上皮屏障进入血液循环,通过驱动全身性低度炎症来促进动脉粥样硬化[47]。本研究通过MR分析发现,臭气杆菌属对AF的发生表现出保护性因果效应,却是CAD的危险因素。臭气杆菌属对AF发挥保护作用可能归因于SCFA丁酸盐[48]的作用,丁酸盐在动脉粥样硬化中同样发挥着积极作用[49];那么为何臭气杆菌属会促进CAD的发生发展,这有待进一步的实验性研究来证实。

高血压是全球范围内最常见的心血管疾病之一,然而肠道微生物群失调是否参与其发生发展目前尚不明确。在本研究中,我们鉴定出5种对心血管健康具有潜在保护作用的细菌。尽管目前尚无直接证据表明红椿菌的增加对高血压具有保护作用,但该菌在调节宿主葡萄糖代谢方面发挥重要作用,并对糖尿病患者表现出保护效应。在肠道中,红椿菌参与多种宿主生物学功能,包括胆汁酸与脂质代谢,促进脂肪的消化与吸收。此外,红椿菌还可作为信号分子调节肠道微生物群的组成与功能,协助维持宿主代谢平衡、肠道环境稳定及脂质代谢稳态,从而可能对血压调控产生积极影响[50]。此外,红椿菌所产生的SCFA可通过激活肠-血管轴中的SCFA-G蛋白偶联受体43/41信号通路,抑制血管平滑肌细胞内钙离子浓度,并调节肾素-血管紧张素系统。该过程能够诱导血管舒张,抑制血管紧张素转化酶活性,减少血管紧张素Ⅱ的生成,改善血管内皮功能,最终发挥降压作用[51]。

HF是多种CVD的终末期阶段,常伴随高致残率和死亡率。在本研究中,我们鉴定出8种与HF存在因果关系的细菌群。该结果与之前一项MR研究[52]的发现存在差异,可能是因为本研究采用的测量方法及样本来源不同。基于HF的肠道假说,心输出量降低和体循环改变可引起肠道灌注不足和黏膜缺血。肠道屏障受损会进一步增加肠道通透性,促进微生物移位,并使微生物代谢产物进入血液循环,最终在HF患者中诱发轻度慢性炎症[53]。本研究发现,6种肠道微生物可能通过产生TMAO对HF发挥促进作用。临床前研究[54]表明,TMAO可能通过多种机制直接损害心脏功能,包括诱导心肌肥大与纤维化、引发血管内皮损伤,并进一步触发全身性血管炎症反应,以及导致心脏线粒体功能障碍,从而加剧HF的进展。此外,有报道[55]指出TMAO可增加氧化应激并加速血管衰老,其特征是人脐静脉内皮细胞增殖和迁移能力受损。TMAO还能促进血栓形成、诱导细胞凋亡、加重心肌纤维化并降低心肌收缩力,从多途径对心血管功能产生不利影响[56]。这些发现为开发针对肠道微生物群的HF干预策略提供了重要契机,例如个性化饮食调节、益生菌和益生元的应用。同时,靶向TMAO代谢的植物化学物质也展现出潜在的治疗价值。

根据研究结果,本研究的MR分析提供了一种不依赖肠道代谢物作为媒介、直接建立肠道微生物群与疾病之间关联的方法,这在方法学上相较于以往研究具有创新性。然而,肠道微生物群组成复杂,其系统性的机制解析仍需高水平、深入的实验研究。

本研究仍存在一些局限性。第一,尽管采用MR方法有助于控制混杂因素、提高结果的准确性与可靠性,但微生物组在多个分类水平上的结构差异是一个重要的协变量,这种差异很大程度上源于人群异质性与技术方案的不同。第二,所使用的4项GWAS均采用meta分析,整合了多个队列数据;该方法虽有助于捕捉种族特异性遗传特征,但也可能因样本重叠而引入偏倚。第三,MR分析通常反映的是长期暴露效应,因此其对暴露因素的影响仍需通过随机对照试验进一步验证。第四,受原始数据所限,本研究未能进行生存分析。第五,这4项GWAS的参与者主要为非亚洲人群,因此本研究的结果主要适用于欧美人群,在推广至其他种族时应保持谨慎。

本研究揭示了肠道微生物群与CVD之间存在保护性与致病性的关联,并由此鉴定出若干肠道微生物可作为潜在的治疗靶点。总体而言,本研究结果表明,特定肠道细菌是CVD的保护因子,而另一些则作为风险因子参与CVD的进展。

作者贡献

闫奎坡负责文章研究设计;马会华负责数据收集及分析、论文撰写;刘刚、徐亚洲、张磊、孙彦琴参与论文的写作与修改。所有作者均阅读并同意最终稿件的提交。

Authors' Contributions

YAN Kuipo was responsible for the research design of the article. MA Huihua was responsible for data collection and analysis, and manuscript writing. LIU Gang, XU Yazhou, ZHANG Lei, and SUN Yanqin contributed to the writing and revision of the manuscript. All authors have read the final version of paper and consented to its submission.

利益冲突声明

所有作者声明不存在利益冲突。

Conflict of Interests

All authors declare no relevant conflict of interests.

参考文献

LI Y, CAO G Y, JING W Z, et al. Global trends and regional differences in incidence and mortality of cardiovascular disease, 1990‒2019: findings from 2019 global burden of disease study[J]. Eur J Prev Cardiol, 2023, 30(3): 276-286.

[本文引用: 1]

刘明波, 何新叶, 杨晓红, 等. 《中国心血管健康与疾病报告2023》要点解读[J]. 临床心血管病杂志, 2024, 40(8): 599-616.

[本文引用: 1]

LIU M B, HE X Y, YANG X H, et al. Interpretation of Report on Cardiovascular Health and Diseases in China 2023[J]. Journal of Clinical Cardiology, 2024, 40(8): 599-616.

[本文引用: 1]

SHI H Q, TER HORST R, NIELEN S, et al. The gut microbiome as mediator between diet and its impact on immune function[J]. Sci Rep, 2022, 12(1): 5149.

[本文引用: 1]

OJO O, FENG Q Q, OJO O O, et al. The role of dietary fibre in modulating gut microbiota dysbiosis in patients with type 2 diabetes: a systematic review and meta-analysis of randomised controlled trials[J]. Nutrients, 2020, 12(11): 3239.

[本文引用: 1]

TELLE-HANSEN V H, GAUNDAL L, BASTANI N, et al. Replacing saturated fatty acids with polyunsaturated fatty acids increases the abundance of Lachnospiraceae and is associated with reduced total cholesterol levels: a randomized controlled trial in healthy individuals[J]. Lipids Health Dis, 2022, 21(1): 92.

[本文引用: 1]

WANG Z N, KLIPFELL E, BENNETT B J, et al. Gut flora metabolism of phosphatidylcholine promotes cardiovascular disease[J]. Nature, 2011, 472(7341): 57-63.

[本文引用: 1]

UFNAL M, JAZWIEC R, DADLEZ M, et al. Trimethylamine-N-oxide: a carnitine-derived metabolite that prolongs the hypertensive effect of angiotensin Ⅱ in rats[J]. Can J Cardiol, 2014, 30(12): 1700-1705.

[本文引用: 1]

LI D D, LU Y, YUAN S, et al. Gut microbiota-derived metabolite trimethylamine-N-oxide and multiple health outcomes: an umbrella review and updated meta-analysis[J]. Am J Clin Nutr, 2022, 116(1): 230-243.

[本文引用: 1]

BÄCKHED F, LEY R E, SONNENBURG J L, et al. Host-bacterial mutualism in the human intestine[J]. Science, 2005, 307(5717): 1915-1920.

[本文引用: 1]

SAVAGE D C. Associations of indigenous microorganisms with gastrointestinal mucosal epithelia[J]. Am J Clin Nutr, 1970, 23(11): 1495-1501.

MAZMANIAN S K, LIU C H, TZIANABOS A O, et al. An immunomodulatory molecule of symbiotic bacteria directs maturation of the host immune system[J]. Cell, 2005, 122(1): 107-118.

LI M, WANG B H, ZHANG M H, et al. Symbiotic gut microbes modulate human metabolic phenotypes[J]. Proc Natl Acad Sci USA, 2008, 105(6): 2117-2122.

[本文引用: 1]

WANG H R, REN S J, LV H L, et al. Gut microbiota from mice with cerebral ischemia-reperfusion injury affects the brain in healthy mice[J]. Aging (Albany NY), 2021, 13(7): 10058-10074.

[本文引用: 1]

WAN S Z, NIE Y, ZHANG Y, et al. Gut microbial dysbiosis is associated with profibrotic factors in liver fibrosis mice[J]. Front Cell Infect Microbiol, 2020, 10: 18.

[本文引用: 1]

JIE Z Y, XIA H H, ZHONG S L, et al. The gut microbiome in atherosclerotic cardiovascular disease[J]. Nat Commun, 2017, 8(1): 845.

[本文引用: 1]

TANG W H W, BÄCKHED F, LANDMESSER U, et al. Intestinal microbiota in cardiovascular health and disease: JACC state-of-the-art review[J]. J Am Coll Cardiol, 2019, 73(16): 2089-2105.

[本文引用: 1]

WAN Y, WANG F L, YUAN J H, et al. Effects of dietary fat on gut microbiota and faecal metabolites, and their relationship with cardiometabolic risk factors: a 6-month randomised controlled-feeding trial[J]. Gut, 2019, 68(8): 1417-1429.

[本文引用: 1]

DELANNOY-BRUNO O, DESAI C, RAMAN A S, et al. Evaluating microbiome-directed fibre snacks in gnotobiotic mice and humans[J]. Nature, 2021, 595(7865): 91-95.

[本文引用: 1]

SMITH G D, EBRAHIM S. 'Mendelian randomization': can genetic epidemiology contribute to understanding environmental determinants of disease?[J]. Int J Epidemiol, 2003, 32(1): 1-22.

[本文引用: 1]

DAVEY SMITH G, HEMANI G. Mendelian randomization: genetic anchors for causal inference in epidemiological studies[J]. Hum Mol Genet, 2014, 23(R1): R89-R98.

SEKULA P, DEL GRECO M F, PATTARO C, et al. Mendelian randomization as an approach to assess causality using observational data[J]. J Am Soc Nephrol, 2016, 27(11): 3253-3265.

[本文引用: 1]

WANG J, KURILSHIKOV A, RADJABZADEH D, et al. Meta-analysis of human genome-microbiome association studies: the MiBioGen consortium initiative[J]. Microbiome, 2018, 6(1): 101.

[本文引用: 1]

KURILSHIKOV A, MEDINA-GOMEZ C, BACIGALUPE R, et al. Large-scale association analyses identify host factors influencing human gut microbiome composition[J]. Nat Genet, 2021, 53(2): 156-165.

[本文引用: 2]

WU F S, HUANG Y, HU J L, et al. Mendelian randomization study of inflammatory bowel disease and bone mineral density[J]. BMC Med, 2020, 18(1): 312.

[本文引用: 2]

BURGESS S, BUTTERWORTH A, THOMPSON S G. Mendelian randomization analysis with multiple genetic variants using summarized data[J]. Genet Epidemiol, 2013, 37(7): 658-665.

[本文引用: 1]

LONG Y W, TANG L H, ZHOU Y Y, et al. Causal relationship between gut microbiota and cancers: a two-sample Mendelian randomisation study[J]. BMC Med, 2023, 21(1): 66.

[本文引用: 1]

LAWLOR D A, HARBORD R M, STERNE J A C, et al. Mendelian randomization: using genes as instruments for making causal inferences in epidemiology[J]. Stat Med, 2008, 27(8): 1133-1163.

[本文引用: 1]

HEMANI G, TILLING K, DAVEY SMITH G. Orienting the causal relationship between imprecisely measured traits using GWAS summary data[J]. PLoS Genet, 2017, 13(11): e1007081.

[本文引用: 2]

TANG W H, WANG Z N, LEVISON B S, et al. Intestinal microbial metabolism of phosphatidylcholine and cardiovascular risk[J]. N Engl J Med, 2013, 368(17): 1575-1584.

[本文引用: 1]

KOH A, DE VADDER F, KOVATCHEVA-DATCHARY P, et al. From dietary fiber to host physiology: short-chain fatty acids as key bacterial metabolites[J]. Cell, 2016, 165(6): 1332-1345.

WAHLSTRÖM A, SAYIN S I, MARSCHALL H U, et al. Intestinal crosstalk between bile acids and microbiota and its impact on host metabolism[J]. Cell Metab, 2016, 24(1): 41-50.

[本文引用: 1]

GUO Y, LUO S Y, YE Y X, et al. Intermittent fasting improves cardiometabolic risk factors and alters gut microbiota in metabolic syndrome patients[J]. J Clin Endocrinol Metab, 2021, 106(1): 64-79.

[本文引用: 1]

KOREN O, SPOR A, FELIN J, et al. Human oral, gut, and plaque microbiota in patients with atherosclerosis[J]. Proc Natl Acad Sci USA, 2011, 108(Suppl 1): 4592-4598.

[本文引用: 1]

HUTCHINSON A N, TINGÖ L N, BRUMMER R J. The potential effects of probiotics and ω-3 fatty acids on chronic low-grade inflammation[J]. Nutrients, 2020, 12(8): 2402.

[本文引用: 1]

BRON P A, KLEEREBEZEM M, BRUMMER R J, et al. Can probiotics modulate human disease by impacting intestinal barrier function?[J]. Br J Nutr, 2017, 117(1): 93-107.

[本文引用: 2]

RUSCICA M, PAVANELLO C, GANDINI S, et al. Nutraceutical approach for the management of cardiovascular risk—a combination containing the probiotic Bifidobacterium longum BB536 and red yeast rice extract: results from a randomized, double-blind, placebo-controlled study[J]. Nutr J, 2019, 18(1): 13.

[本文引用: 2]

LIU J L, AN N, MA C, et al. Correlation analysis of intestinal flora with hypertension[J]. Exp Ther Med, 2018, 16(3): 2325-2330.

[本文引用: 1]

MAYERHOFER C C K, KUMMEN M, HOLM K, et al. Low fibre intake is associated with gut microbiota alterations in chronic heart failure[J]. ESC Heart Fail, 2020, 7(2): 456-466.

[本文引用: 1]

WANG M, XIONG H, LU L, et al. Serum lipopolysaccharide is associated with the recurrence of atrial fibrillation after radiofrequency ablation by increasing systemic inflammation and atrial fibrosis[J]. Oxid Med Cell Longev, 2022, 2022: 2405972.

[本文引用: 1]

KONG B, FU H, XIAO Z, et al. Gut microbiota dysbiosis induced by a high-fat diet increases susceptibility to atrial fibrillation[J]. Can J Cardiol, 2022, 38(12): 1962-1975.

INZAUGARAT M E, JOHNSON C D, HOLTMANN T M, et al. NLR family pyrin domain-containing 3 inflammasome activation in hepatic stellate cells induces liver fibrosis in mice[J]. Hepatology, 2019, 69(2): 845-859.

[本文引用: 1]

LIU P N, YU S S, LIU J R, et al. Effects of Lactobacillus on hyperlipidemia in high-fat diet-induced mouse model[J]. Arch Med Sci, 2020, 19(3): 792-799.

[本文引用: 1]

CHEN L H, LIU W E, LI Y M, et al. Lactobacillus acidophilus ATCC 4356 attenuates the atherosclerotic progression through modulation of oxidative stress and inflammatory process[J]. Int Immunopharmacol, 2013, 17(1): 108-115.

[本文引用: 1]

HUANG Y, WANG J F, QUAN G H, et al. Lactobacillus acidophilus ATCC 4356 prevents atherosclerosis via inhibition of intestinal cholesterol absorption in apolipoprotein E-knockout mice[J]. Appl Environ Microbiol, 2014, 80(24): 7496-7504.

AHN H Y, KIM M, CHAE J S, et al. Supplementation with two probiotic strains, Lactobacillus curvatus HY7601 and Lactobacillus plantarum KY1032, reduces fasting triglycerides and enhances apolipoprotein A-V levels in non-diabetic subjects with hypertriglyceridemia[J]. Atherosclerosis, 2015, 241(2): 649-656.

[本文引用: 2]

李亚梦, 崔美泽, 孙婧, 等. 肠道菌群及其代谢产物氧化三甲胺: 冠心病治疗的新靶点[J]. 生物工程学报, 2021, 37(11): 3745-3756.

[本文引用: 1]

LI Y M, CUI M Z, SUN J, et al. Gut microbiota and its metabolite trimethylamine-N-oxide (TMAO): a novel regulator in coronary artery disease[J]. Chinese Journal of Biotechnology, 2021, 37(11): 3745-3756.

[本文引用: 1]

KATSIMICHAS T, THEOFILIS P, TSIOUFIS K, et al. Gut microbiota and coronary artery disease: current therapeutic perspectives[J]. Metabolites, 2023, 13(2): 256.

[本文引用: 1]

WANG Y, XU Y Y, YANG M, et al. Butyrate mitigates TNF-α-induced attachment of monocytes to endothelial cells[J]. J Bioenerg Biomembr, 2020, 52(4): 247-256.

[本文引用: 1]

CHEN W J, ZHANG S, WU J F, et al. Butyrate-producing bacteria and the gut-heart axis in atherosclerosis[J]. Clin Chim Acta, 2020, 507: 236-241.

[本文引用: 1]

YU Y J, RAKA F, ADELI K. The role of the gut microbiota in lipid and lipoprotein metabolism[J]. J Clin Med, 2019, 8(12): 2227.

[本文引用: 1]

TORTELOTE G G. Therapeutic strategies for hypertension: exploring the role of microbiota-derived short-chain fatty acids in kidney physiology and development[J]. Pediatr Nephrol, 2025.

[本文引用: 1]

LUO Q, HU Y L, CHEN X, et al. Effects of gut microbiota and metabolites on heart failure and its risk factors: a two-sample Mendelian randomization study[J]. Front Nutr, 2022, 9: 899746.

[本文引用: 1]

CHIONCEL O, AMBROSY A P. Trimethylamine N-oxide and risk of heart failure progression: marker or mediator of disease[J]. Eur J Heart Fail, 2019, 21(7): 887-890.

[本文引用: 1]

SUN X L, JIAO X F, MA Y R, et al. Trimethylamine N-oxide induces inflammation and endothelial dysfunction in human umbilical vein endothelial cells via activating ROS-TXNIP-NLRP3 inflammasome[J]. Biochem Biophys Res Commun, 2016, 481(1/2): 63-70.

[本文引用: 1]

KEITEL V, REINEHR R, GATSIOS P, et al. The G-protein coupled bile salt receptor TGR5 is expressed in liver sinusoidal endothelial cells[J]. Hepatology, 2007, 45(3): 695-704.

[本文引用: 1]

ROMANO K A, MARTINEZ-DEL CAMPO A, KASAHARA K, et al. Metabolic, epigenetic, and transgenerational effects of gut bacterial choline consumption[J]. Cell Host Microbe, 2017, 22(3): 279-290.e7.

[本文引用: 1]

/

〈 〉